[카테고리:] 신약·연구 소식

신약 승인·임상 결과·연구 발표 — 날짜와 출처가 분명한 것만

  • 엔허투 유방암 1차 치료제, 무진행생존 40.7개월로 표준치료 갈아치움

    엔허투 유방암 1차 치료제, 무진행생존 40.7개월로 표준치료 갈아치움

    9월 1일 아스트라제네카가 공시했습니다.
    EU가 엔허투+퍼투주맙 병용요법을 HER2 양성 전이성 유방암의 1차 치료제로 최종 승인했다는 내용입니다.
    국내에서는 이미 4월 30일 식약처 허가가 나왔고, 남은 문제는 급여 적용입니다.
    근거가 된 임상 3상 수치와 국내에서 실제로 치료받을 때의 조건을 정리했습니다.

    목차

    1. 엔허투 유방암 1차 치료, EU 승인으로 표준이 바뀌었다
    2. 근거 수치: 진행 위험 44% 감소
    3. 반응의 깊이와 치료 유지
    4. 국내 허가와 급여, 비용
    5. 부작용과 관리 방법

    엔허투 유방암 1차 치료, EU 승인으로 표준이 바뀌었다

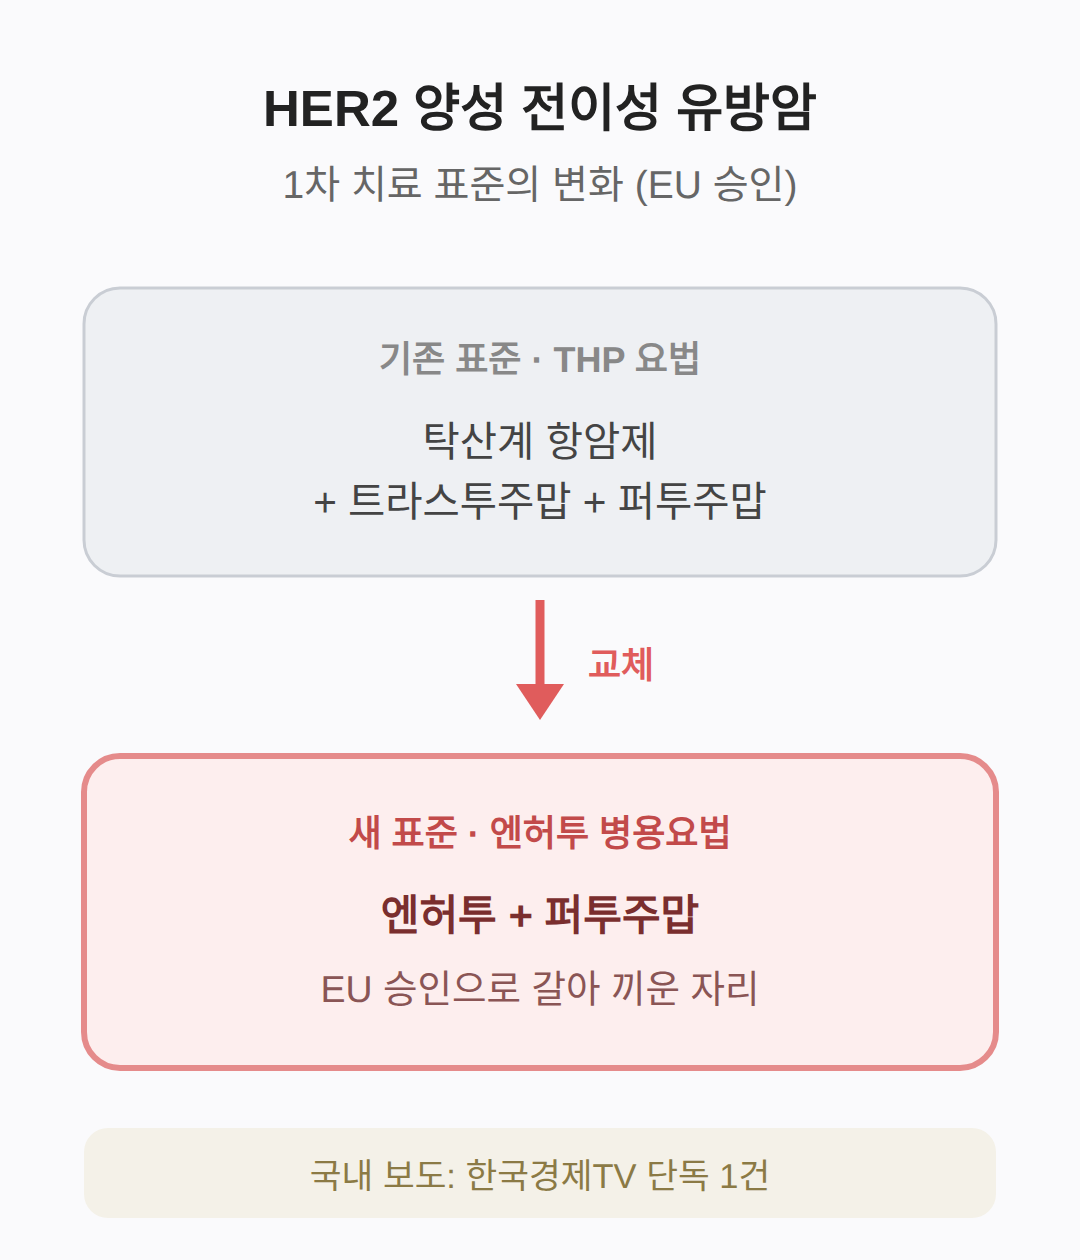
    승인된 것은 엔허투와 퍼투주맙을 함께 쓰는 병용요법입니다.
    대상은 HER2 양성 전이성 유방암이고, 다른 치료를 받기 전 처음 쓰는 1차 치료 자리입니다.
    지금까지 이 자리의 표준은 탁산계 항암제에 트라스투주맙과 퍼투주맙을 더한 THP 요법이었습니다.
    EU 승인은 이 표준 자리를 엔허투 병용요법으로 갈아 끼운 것입니다.
    국내 보도는 한국경제TV가 단독으로 취재한 1건뿐이었습니다.
    관련 내용은 한국경제TV의 승인 보도에 정리돼 있습니다.

    무진행생존기간 중앙값 40.7개월
    객관적 반응률 85.1%
    완전관해율 15.1%
    간질성 폐질환 발생 12.1% (대부분 2등급 이하)
    엔허투 유방암 1차 치료, EU 승인으로 표준이 바뀌었다
    엔허투 유방암 1차 치료, EU 승인으로 표준이 바뀌었다
    사진: At Oak Ridge National Laboratory by U.S. Department of Energy — CC0 1.0 (Openverse)

    근거 수치: 진행 위험 44% 감소

    근거는 임상 3상 DESTINY-Breast09입니다.
    엔허투 병용군 환자들은 암이 진행되거나 사망에 이를 위험이 기존 표준치료 대비 44% 낮았습니다.
    무진행생존기간 중앙값으로는 40.7개월과 26.9개월의 차이로 나타났습니다.
    14개월 가까이 암이 진행되지 않는 시간이 늘어난 셈입니다.
    수치는 데일리팜의 3상 결과 보도에서 확인됩니다.
    종양이 줄어든 비율도 기존 치료보다 높았고, 종양이 완전히 사라진 완전관해도 두 배 가까이 늘었습니다.
    다만 이 수치는 평균이고, 환자마다 치료 반응은 다릅니다.
    실제 치료 선택은 병원에서 진단과 상태를 보고 판단합니다.

    반응의 깊이와 치료 유지

    올해 암학회 추가 분석에서 반응의 ‘깊이’가 확인됐습니다.
    종양이 80% 이상 사라진 깊은 반응에 도달한 환자가 약 53%였습니다.
    그중 완전관해에 도달한 환자는 24개월째 생존율이 85%를 기록했습니다.
    깊은 반응에 이른 환자일수록 암이 진행되지 않고 오래 버텼다는 뜻입니다.
    전체 환자의 80%는 24개월 안에 가장 많이 종양이 줄어든 지점에 도달했습니다.
    그래서 임상 현장에서는 중간에 포기하지 않고 치료를 충분히 유지하는 것이 핵심으로 정리됩니다.
    분석 내용은 대한의학회지 계열 보도에 나와 있습니다.

    국내 허가와 급여, 비용

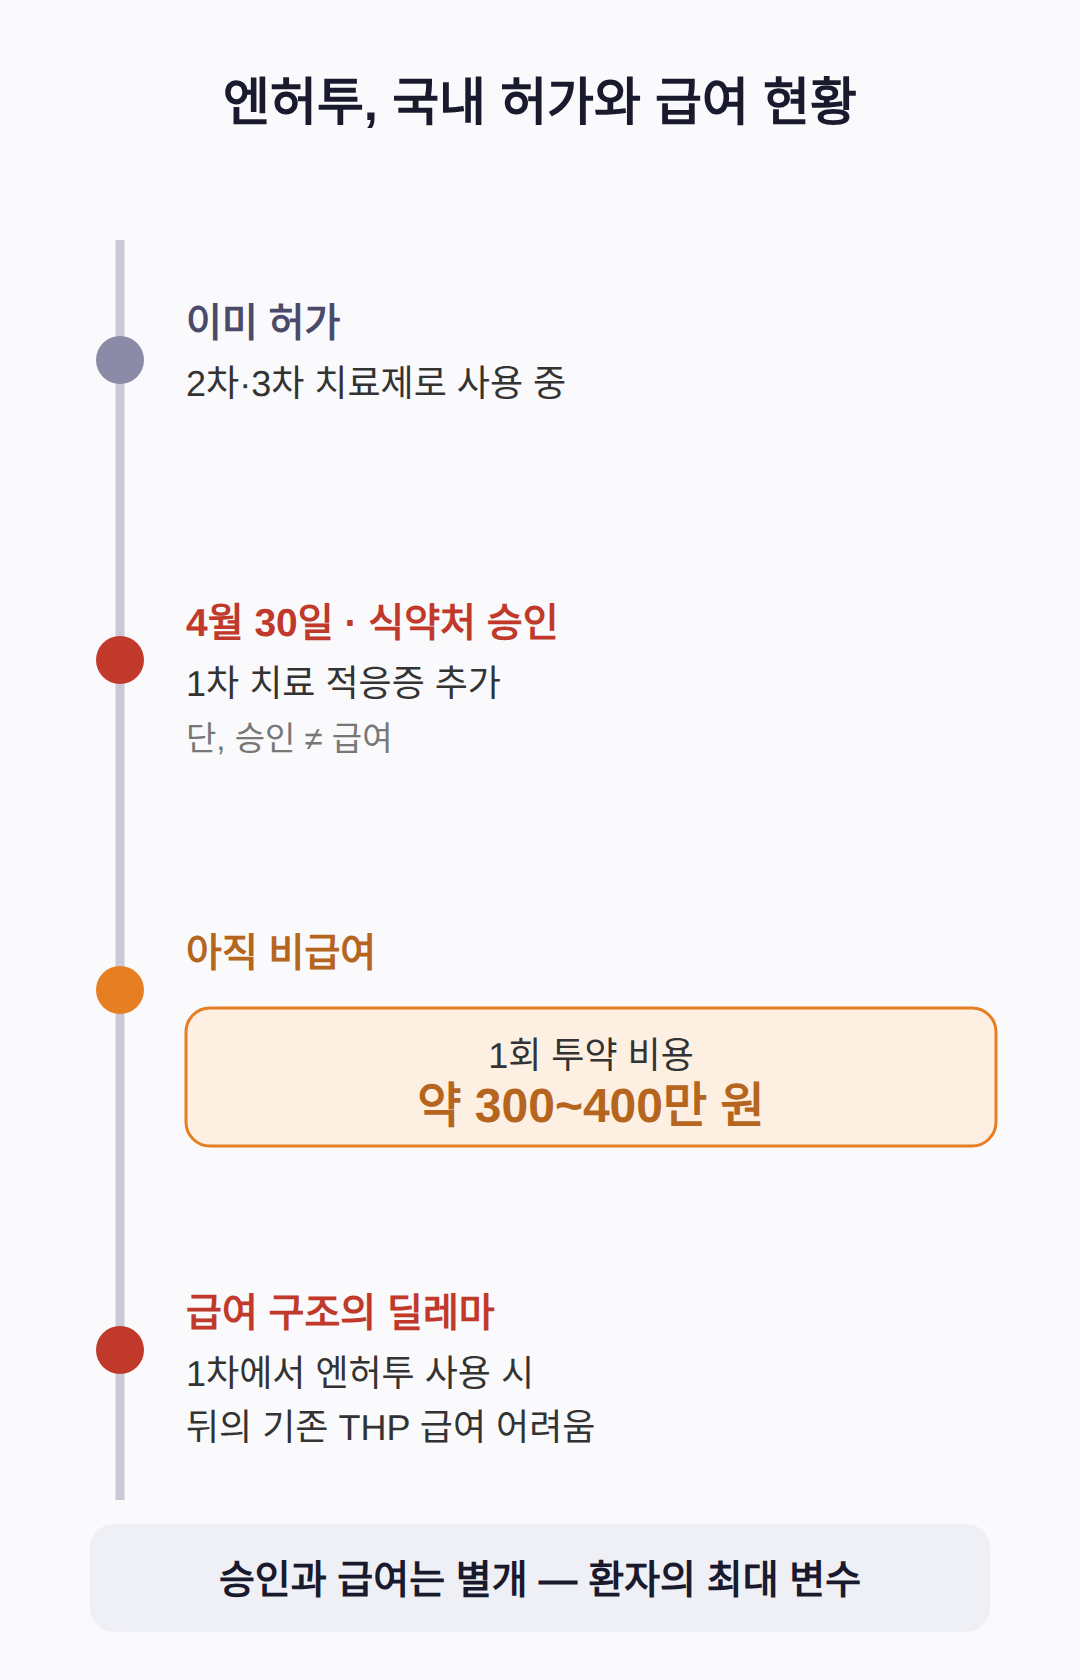
    국내에서는 4월 30일 식약처가 1차 치료 적응증을 승인했습니다.
    엔허투는 그 전에도 2차·3차 치료제로 허가된 약제입니다.
    다만 아직 비급여 상태이고, 1회 투약에 약 300~400만 원이 듭니다.
    비용 관련 보도는 의약뉴스의 임상 현장 기사에 있습니다.
    또 하나 남은 문제는 치료 순서의 급여 구조입니다.
    1차에서 엔허투를 쓰면 뒤에서 기존 THP를 급여로 받기 어렵다고 지적됩니다.
    승인과 급여는 별개라는 점이 환자 입장에서 가장 큰 변수입니다.
    국내 허가와 급여, 비용

    부작용과 관리 방법

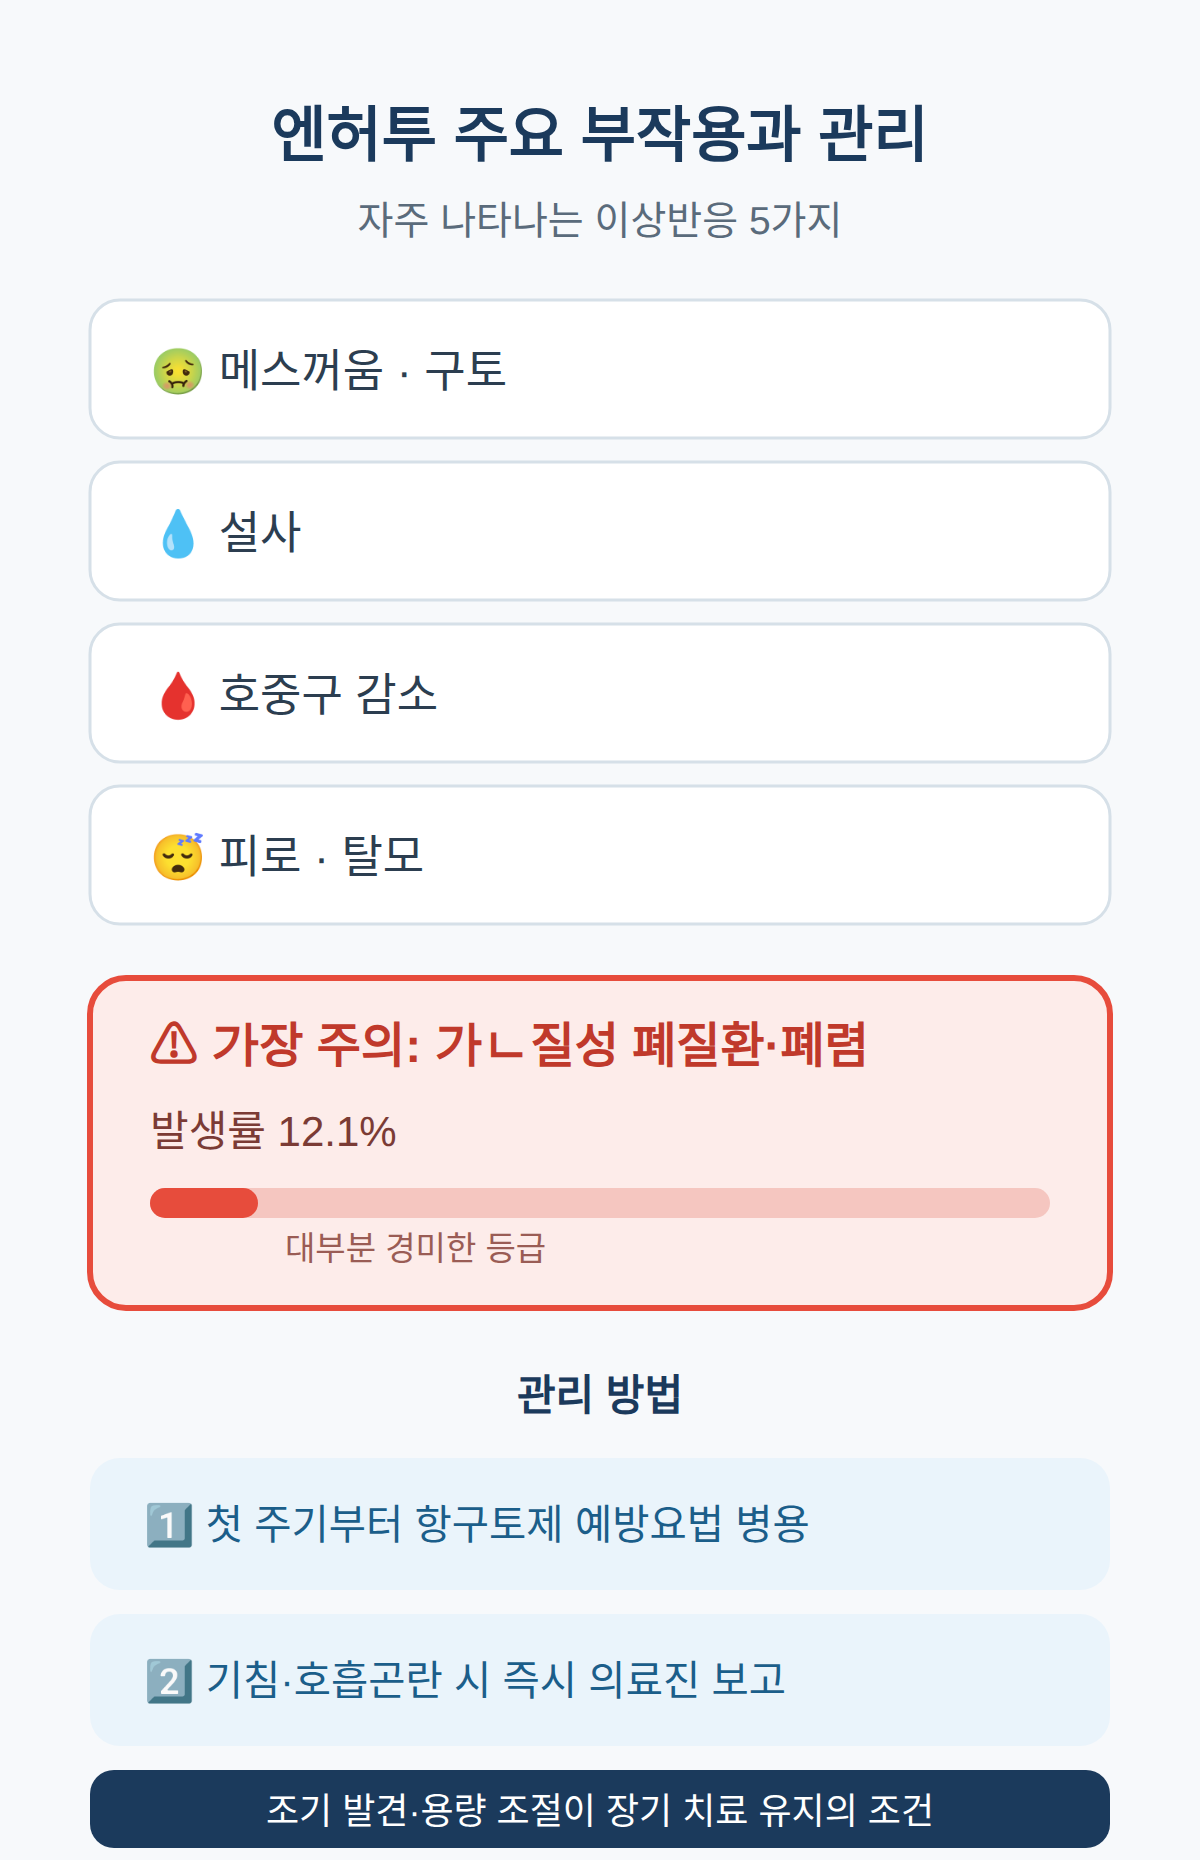
    주로 나타나는 이상반응은 메스꺼움·설사·호중구 감소·피로·탈모·구토입니다.
    가장 주의할 부작용은 간질성 폐질환과 폐렴입니다.
    발생률은 12.1%였고 대부분 경미한 등급이었습니다.
    안전성 수치는 바이오타임즈의 승인 보도에 정리돼 있습니다.
    구토를 막기 위해 첫 주기부터 여러 제의 항구토제를 함께 쓰는 예방요법이 권고됩니다.
    폐 증상과 구토는 조기에 발견해 용량을 조절하는 것이 장기 치료 유지의 조건입니다.
    치료 중 기침·호흡곤란이 나타나면 바로 담당 의료진에게 알리는 것이 중요합니다.
    부작용과 관리 방법

    👉 한국경제TV의 승인 보도

    👉 데일리팜의 3상 결과 보도

    👉 대한의학회지 계열 보도

    👉 의약뉴스의 임상 현장 기사

    👉 바이오타임즈의 승인 보도

    함께 보면 좋은 글

    📎 오메가3 효능, 식약처가 인정한 네 가지와 용량 구간

    엔허투 치료, 이것만은 기억하세요

    • 국내 급여 적용 시기는 아직 공식 일정이 공개되지 않았습니다
    • 공시 원문 기준으로 EU 승인의 세부 적응증 문구는 추가 확인이 필요합니다
    • 이 글의 수치는 2026년 9월 1일까지 공개된 임상 결과 기준입니다

    자주 묻는 질문

    Q. 국내에서 엔허투 1차 치료를 언제 받을 수 있나요?

    4월 30일에 국내 허가는 이미 나왔습니다. 다만 급여 적용 시점은 아직 확정된 일정이 공개되지 않아, 현재는 비급여로 진행되는 구간이 있습니다.

    Q. 1차에서 엔허투를 쓰면 이후 치료는 어떻게 되나요?

    1차에서 엔허투 기반 치료를 사용하면 기존 표준치료인 THP를 후속 치료로 급여 인정받기 어려운 구조라는 지적이 있습니다. 치료 전 급여 옵션을 의료진과 확인할 필요가 있습니다.

    Q. 가장 주의해야 할 부작용은 무엇인가요?

    간질성 폐질환과 폐렴입니다. 발생률은 12.1%였고 대부분 경미한 등급이었지만, 기침이나 호흡곤란이 생기면 즉시 의료진에게 알려야 합니다.

    HER2 양성 전이성 유방암 1차 치료를 앞두고 있다면, 바뀐 표준치료와 본인의 급여·비용 조건을 담당 의료진과 꼭 확인해 보세요.

    표지 사진: <div class=’fn’> <i>Glass Medicine Vial </i></div> by American 20th Century — CC0 1.0

    #엔허투 #엔허투유방암1차치료 #HER2양성유방암 #유방암치료제 #유방암항암치료 #간질성폐질환 #표적치료 #암치료승인
  • 펜플루라민 핀테플라, 퇴출된 비만약이 뇌전증 치료제로 — 9월 건보 적용

    펜플루라민 핀테플라, 퇴출된 비만약이 뇌전증 치료제로 — 9월 건보 적용

    9월 1일, 드라베증후군 치료제 핀테플라(펜플루라민)의 건강보험 적용이 보도됐습니다.
    같은 성분이 1997년 심장판막 손상으로 비만치료제 자리에서 퇴출됐다가, 이번에는 소아 뇌전증 부가요법으로만 다시 허용된 사례입니다.
    어떤 용도가 허용됐는지, 발작을 얼마나 줄였는지, 비만 치료는 여전히 되는지 정리했습니다.

    목차

    1. 펜플루라민 핀테플라, 왜 퇴출됐다가 다시 허용됐나
    2. 드라베증후군은 왜 새 약이 필요한가
    3. 핀테플라 효과, 발작이 얼마나 줄었나
    4. 발작 너머 — 보호자 삶의 질과 생활
    5. 건보 적용까지의 일정

    펜플루라민 핀테플라, 왜 퇴출됐다가 다시 허용됐나

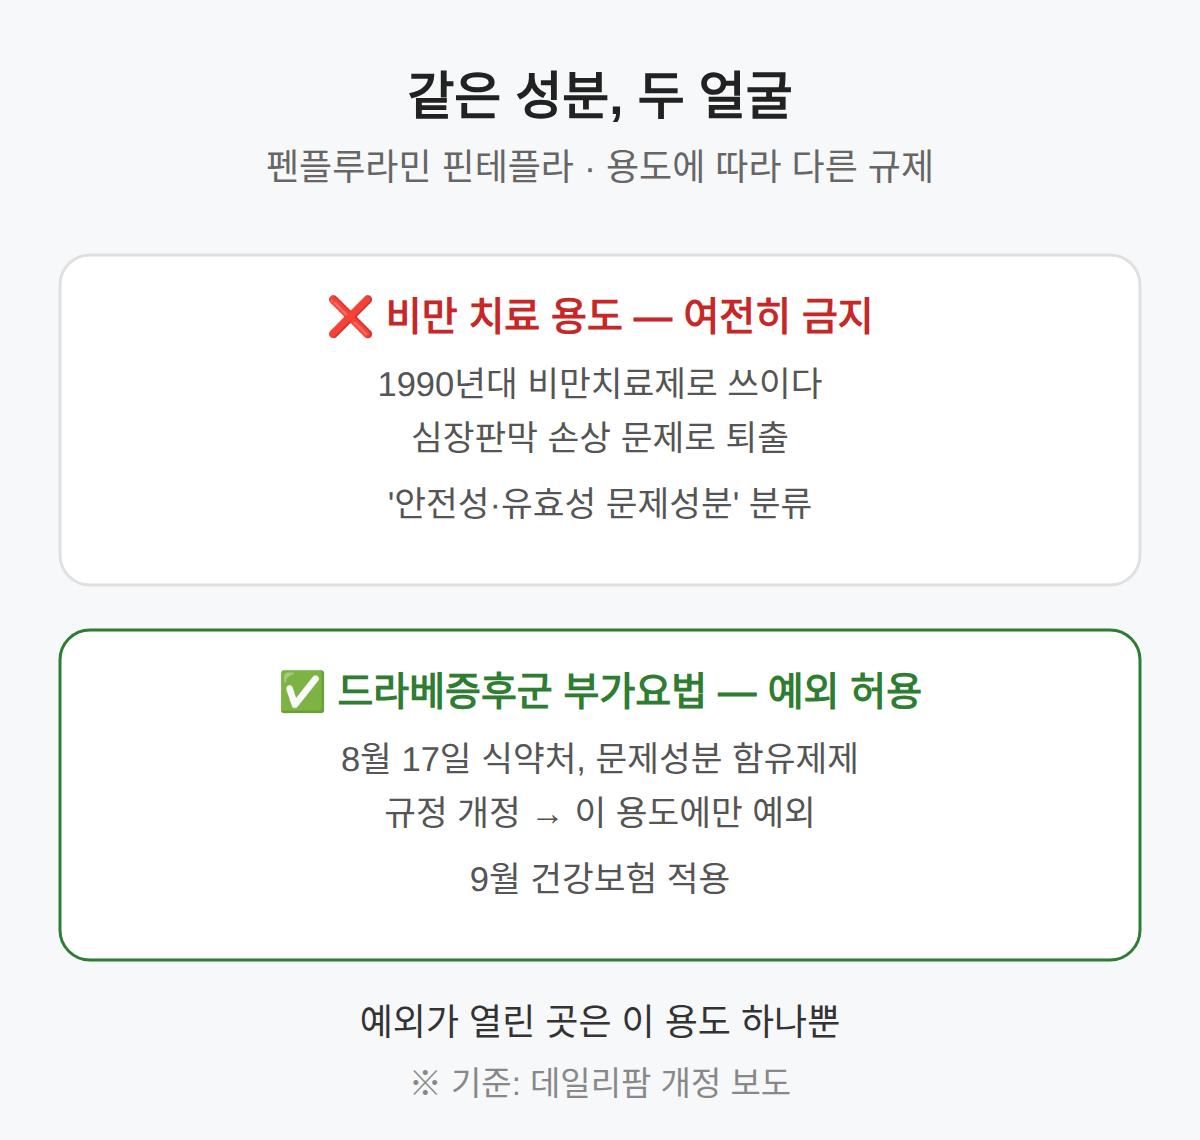
    펜플루라민은 1990년대 비만치료제로 쓰이다 심장판막 손상 문제가 확인되면서 시장에서 나왔고, 이후 ‘안전성·유효성 문제성분’으로 분류됐습니다.
    식약처는 8월 17일 문제성분 함유제제 규정을 고쳐, 드라베증후군 부가요법 용도에만 예외를 열었습니다.
    예외가 열린 곳은 이 용도 하나뿐이고, 비만 치료 용도는 여전히 금지입니다.
    같은 성분이 용도에 따라 금지약물이기도 하고 치료제이기도 한 것입니다.
    보도된 원문 기준은 데일리팜의 개정 보도에서 확인할 수 있습니다.

    제품명 핀테플라(성분명 펜플루라민)
    허용 용도 2세 이상 드라베(드라벳)증후군 환자의 발작 치료 부가요법
    건보 적용 2026년 9월 등재 예정 (약가협상 최종 타결)
    금지 용도 비만 치료 — 여전히 금지
    국내 환자 수 약 200명 내외 추정
    같은 성분, 용도에 따라 다른 신분
    펜플루라민 핀테플라, 왜 퇴출됐다가 다시 허용됐나
    사진: Laboratories Scientific Services drug testing — CC0 1.0 (Openverse)

    드라베증후군은 왜 새 약이 필요한가

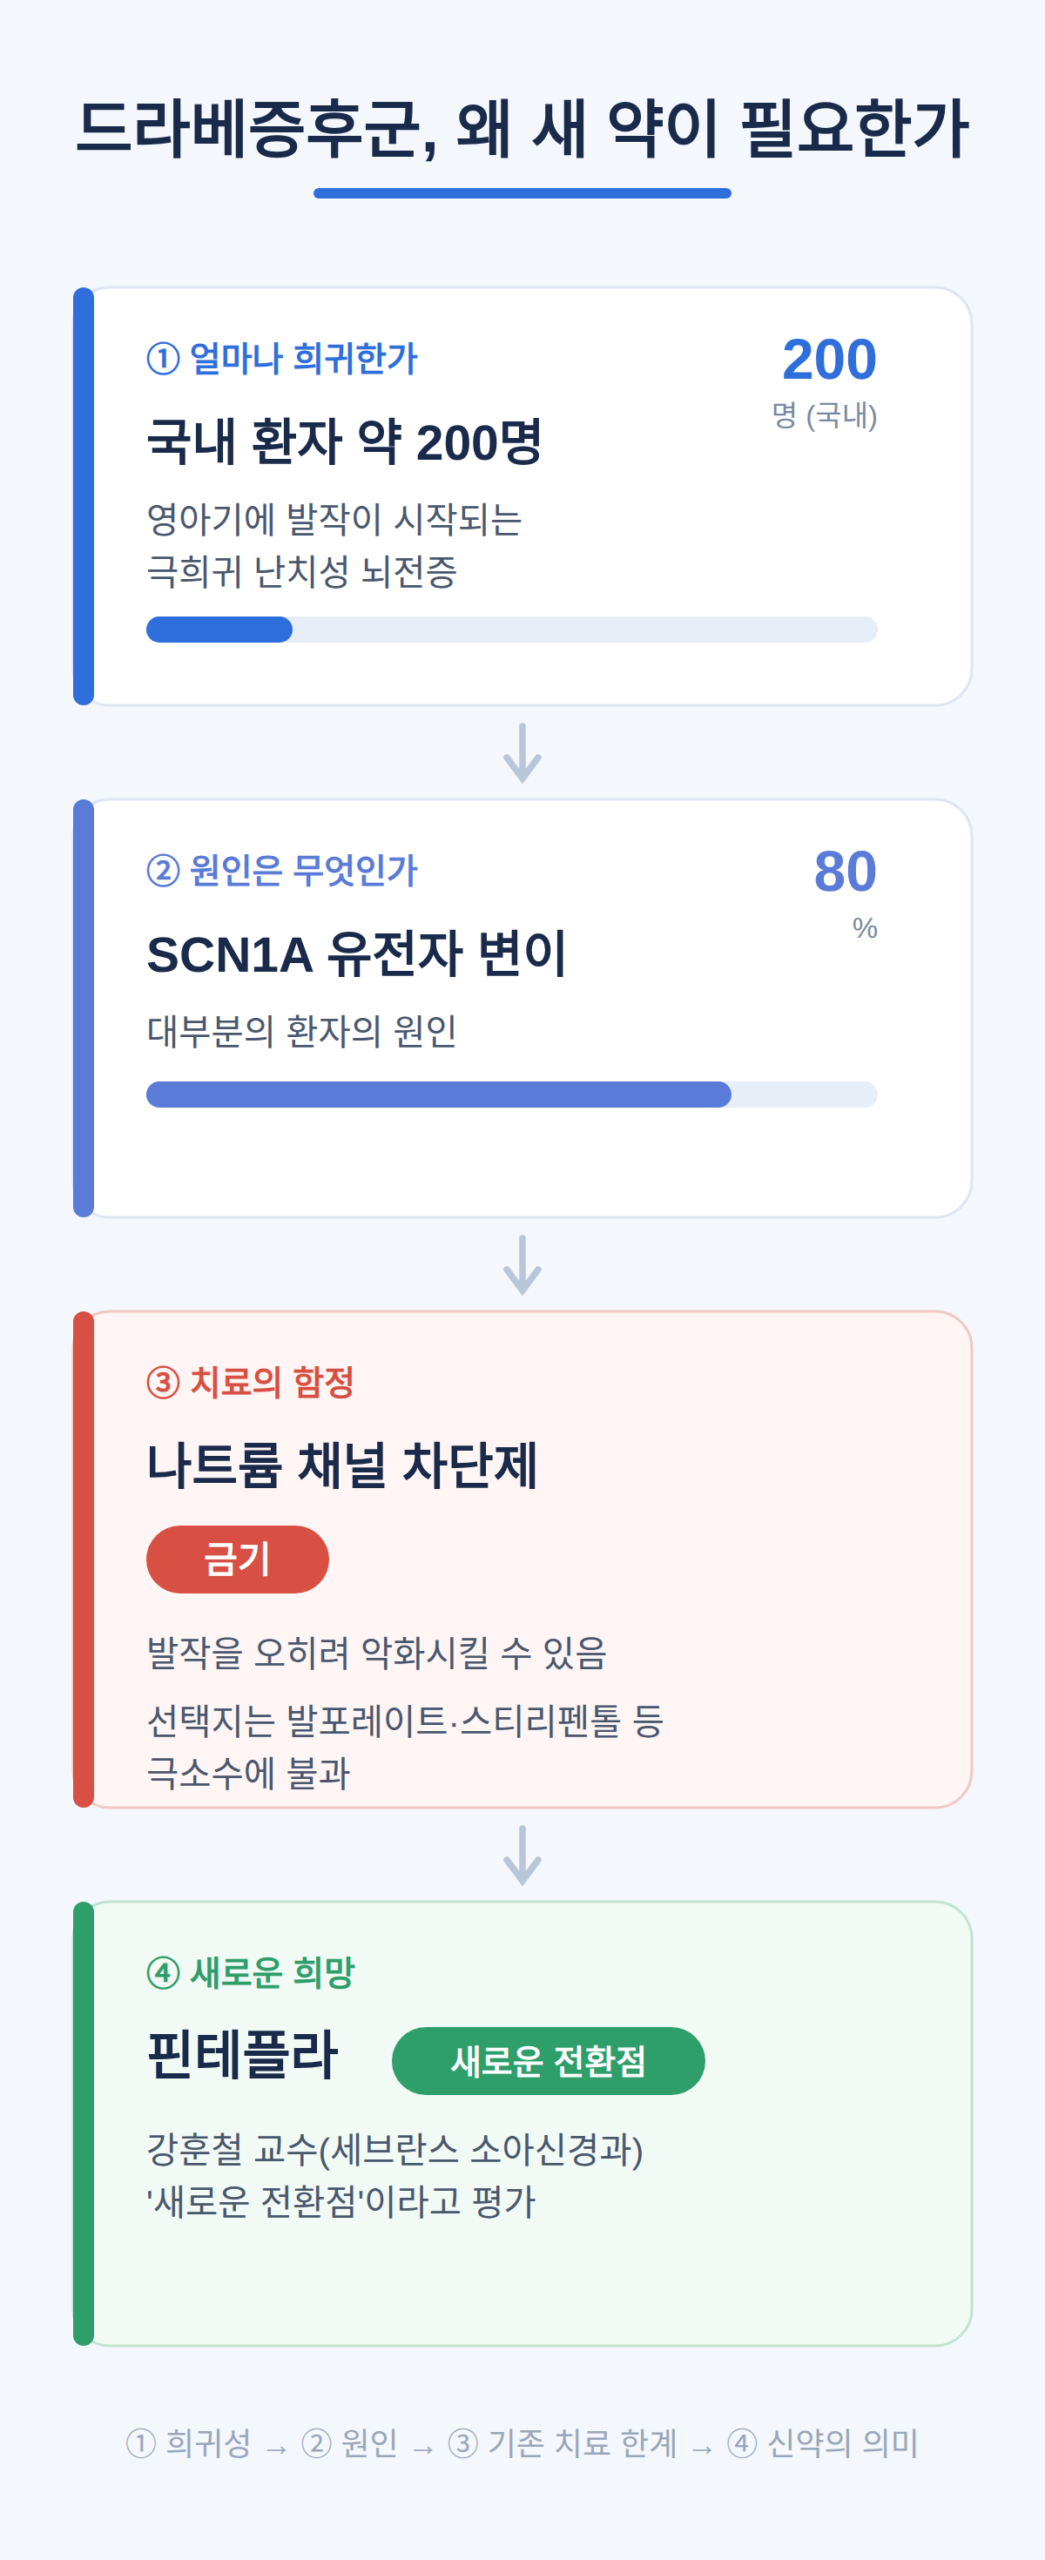
    드라베증후군은 영아기에 발작이 시작되는 극희귀 난치성 뇌전증이고, 국내 환자는 약 200명 내외로 추정됩니다.
    대부분(80%)이 SCN1A 유전자 변이에서 옵니다.
    발작이 잦으면 환자와 보호자의 삶의 질이 떨어지고, 돌연사(SUDEP) 위험도 커지기 때문에 발작을 줄이는 것이 치료의 핵심입니다.
    문제는 쓸 수 있는 약이 적다는 점입니다.
    나트륨 채널 차단제는 오히려 발작을 악화시킬 수 있어 금기이고, 실제 선택지는 발포레이트와 스티리펜톨 등 극소수입니다.
    세브란스 소아신경과 강훈철 교수는 이런 상황에서 핀테플라가 "치료의 새로운 전환점"이라고 평가했습니다.
    이 부분은 메디칼업저버 보도에 나옵니다.

    드라베증후군, 왜 새 약이 필요한가

    핀테플라 효과, 발작이 얼마나 줄었나

    핀테플라는 세로토닌 방출을 조절하고 시그마-1 수용체에 작용하는 이중 기전으로 신경의 흥분과 억제의 균형을 되돌립니다.
    무작위배정 위약대조 3상 세 건(STUDY 1~3)이 이를 뒷받침합니다.
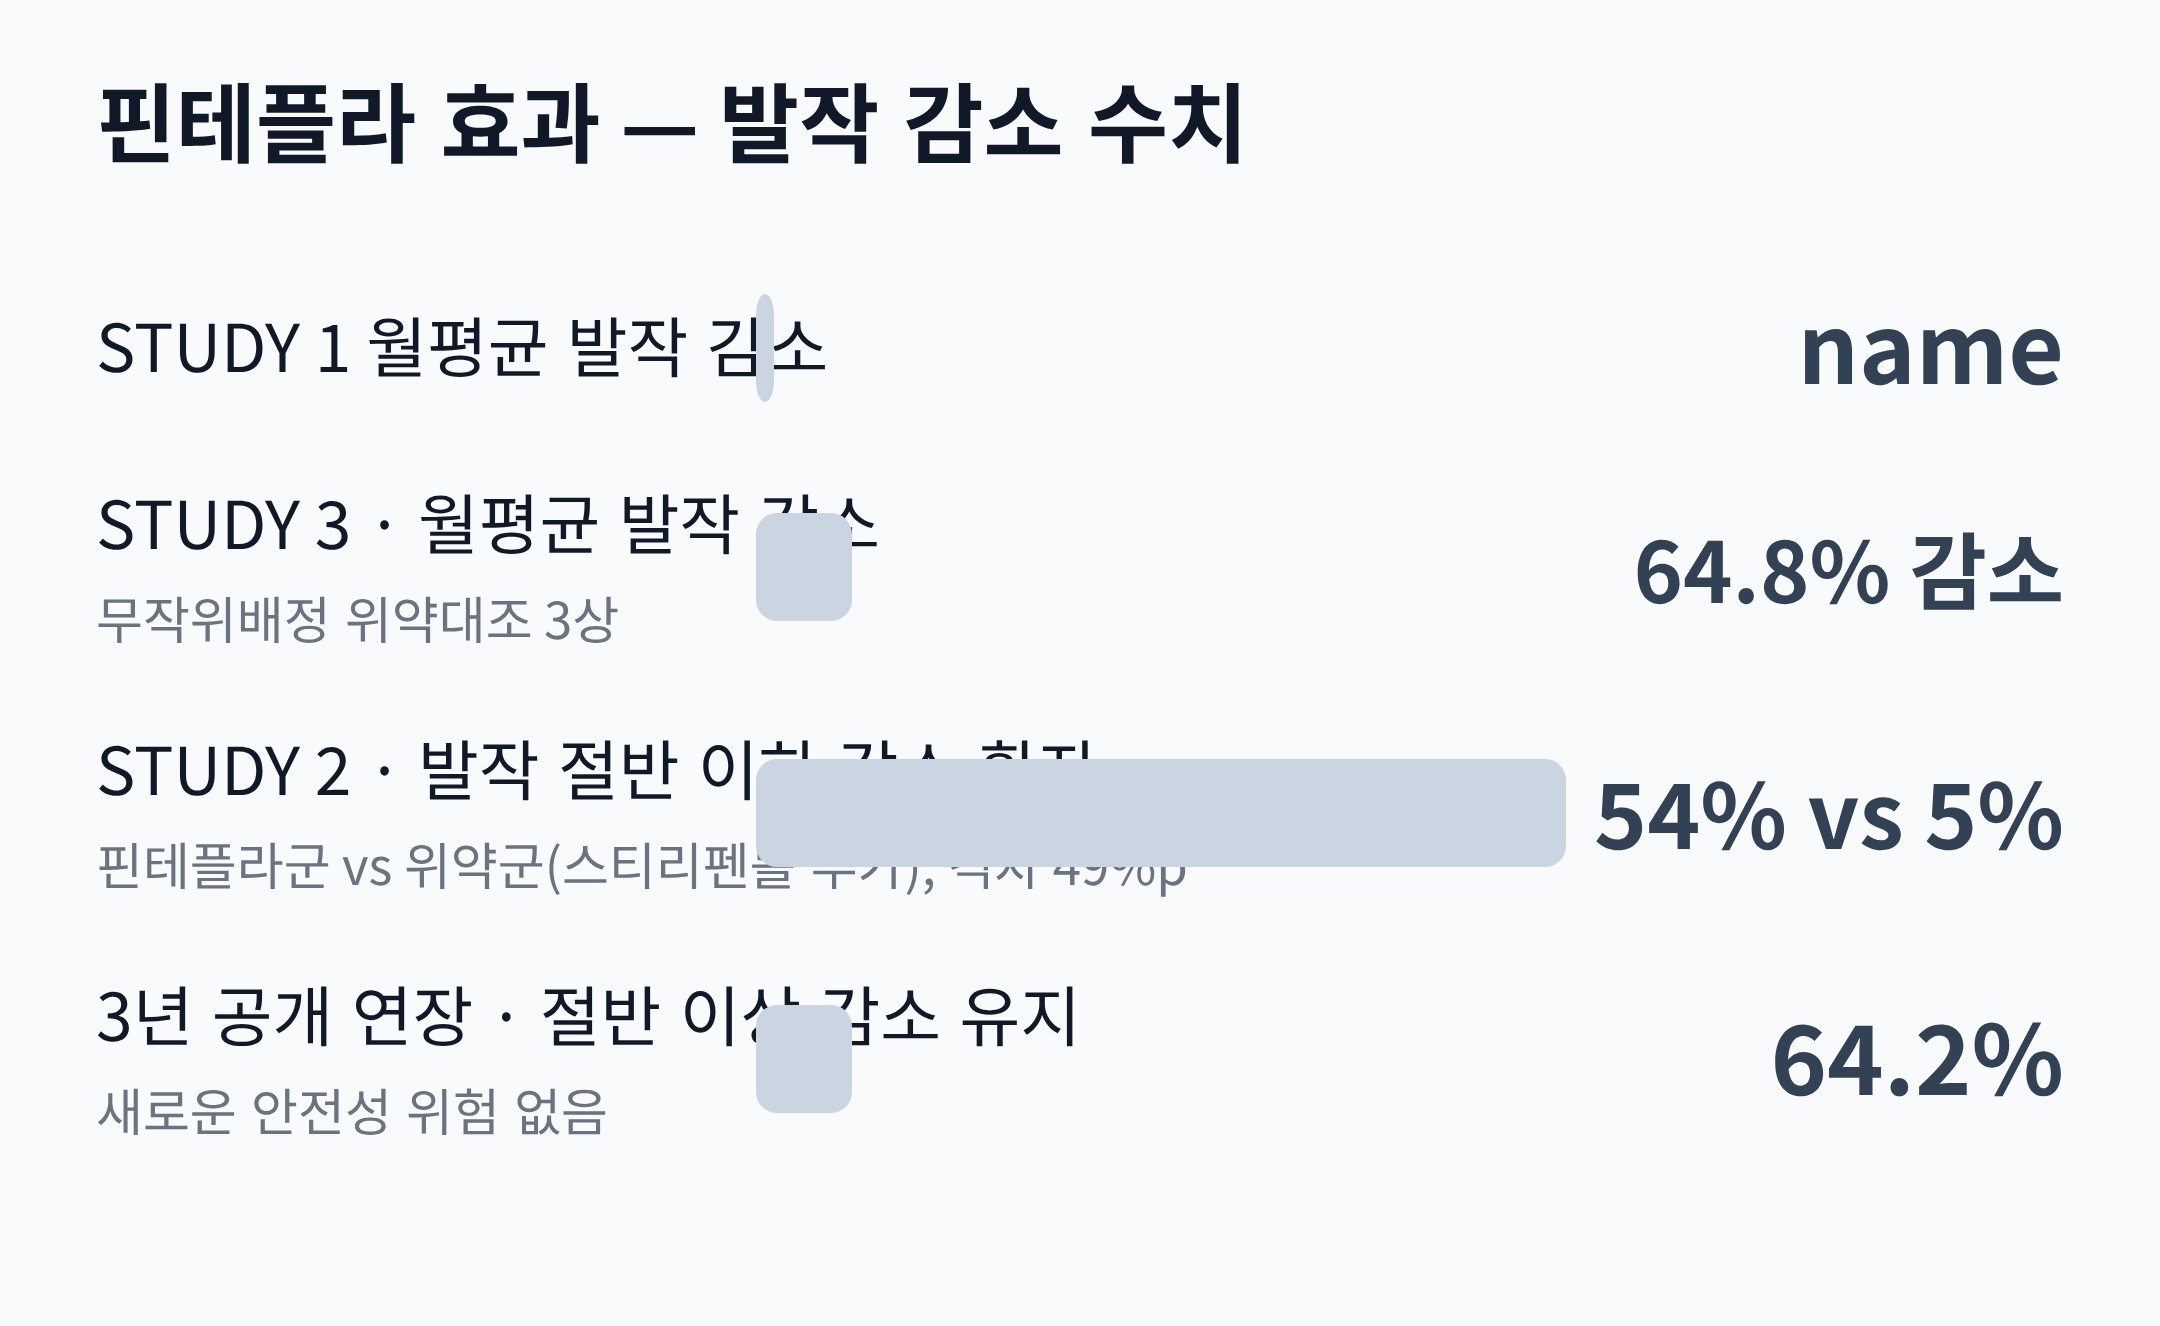
    월평균 경련성 발작 빈도는 STUDY 1에서 62.3%, STUDY 3에서 64.8% 줄었고, 발작이 거의 사라진 환자는 투여군에서만 나타났습니다.
    스티리펜톨 표준치료에 추가한 STUDY 2에서는 발작이 절반 이하로 준 환자가 핀테플라군 54% vs 위약군 5%였습니다.
    격차가 49%p에 달합니다.
    3년 공개 연장 연구에서도 환자 64.2%가 절반 이상 감소를 유지했고, 새로운 안전성 위험은 관찰되지 않았습니다.
    수치의 출처는 데일리팜 임상 결과 보도입니다.

    핀테플라 효과 — 발작 감소 수치

    발작 너머 — 보호자 삶의 질과 생활

    발작 감소 외에 전반 상태 평가에서도 개선이 나왔습니다.
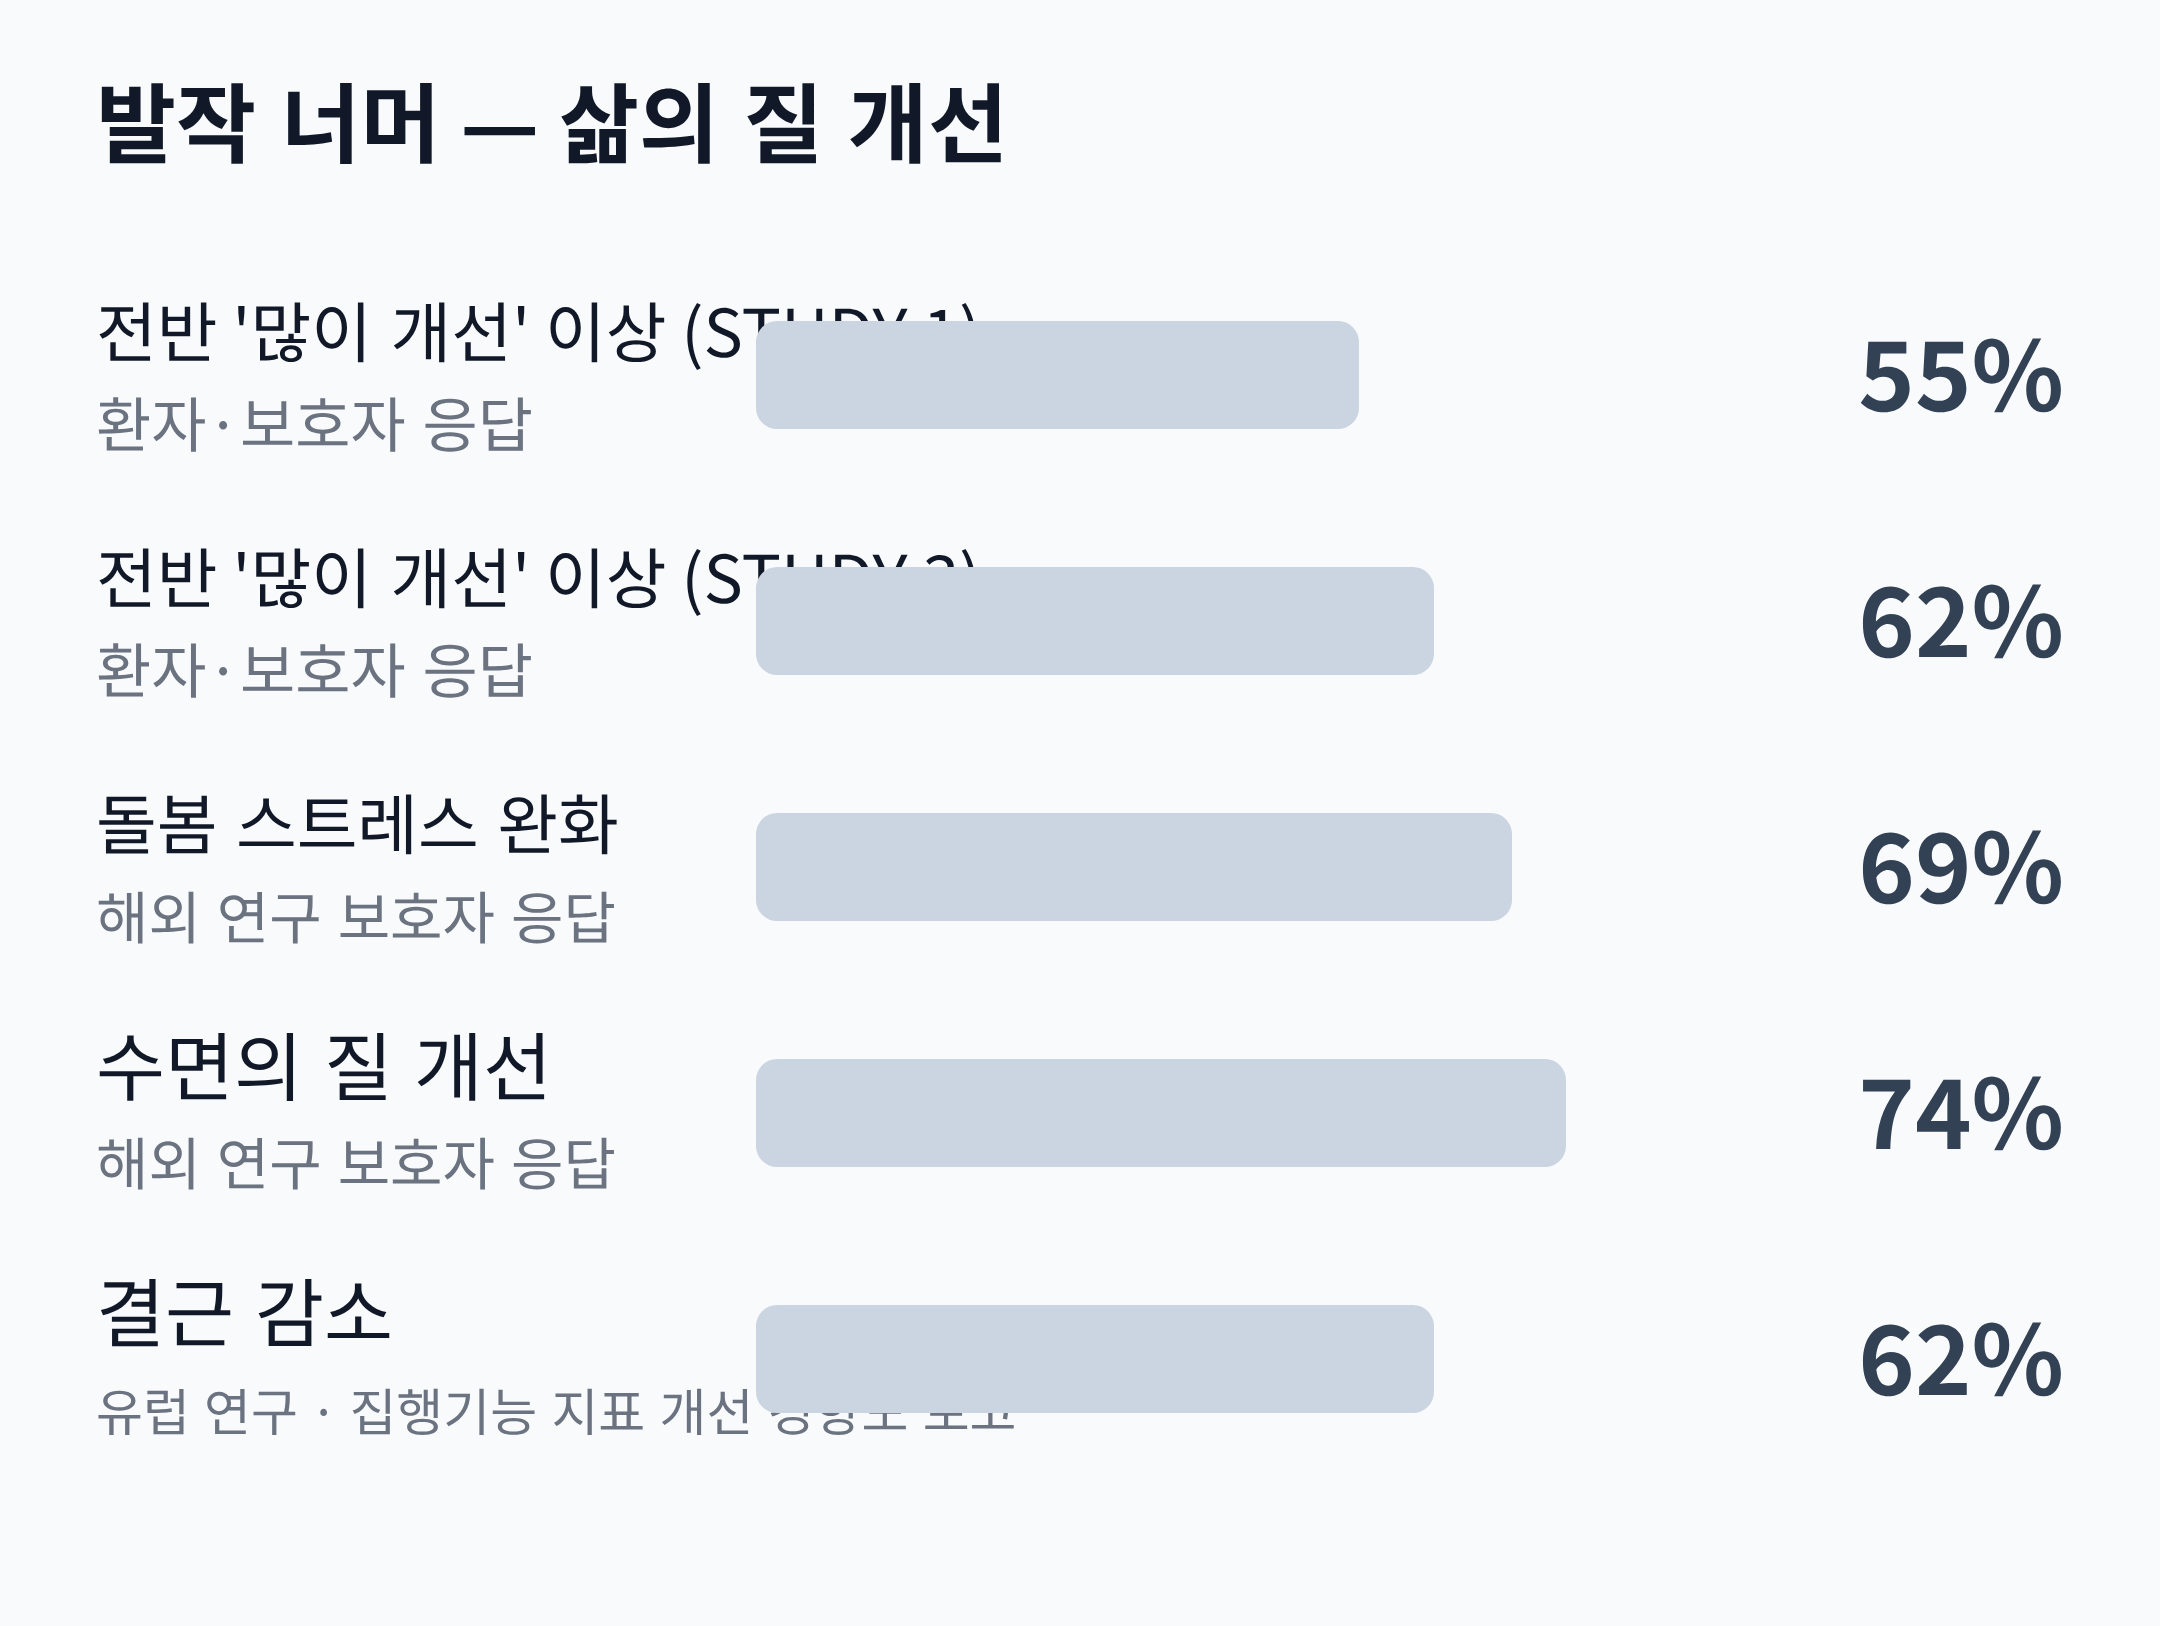
    ‘많이 개선’ 이상으로 응답한 환자·보호자가 STUDY 1에서 55%, STUDY 3에서 62%였습니다.
    해외 연구의 보호자 응답을 보면 돌봄 스트레스 완화 69%, 수면의 질 개선 74%, 유럽 연구에서 결근 감소 62%입니다.
    드라베증후군은 발작뿐 아니라 발달 지연·인지·행동·운동 장애를 함께 겪는 질환인데, 집행기능 지표에서도 개선 경향이 보고됐습니다.
    분당서울대 김헌민 교수는 단순 발작 감소를 넘어 비발작 증상과 생존율에도 의미가 있다는 평가를 냈습니다.

    발작 너머 — 삶의 질 개선

    건보 적용까지의 일정

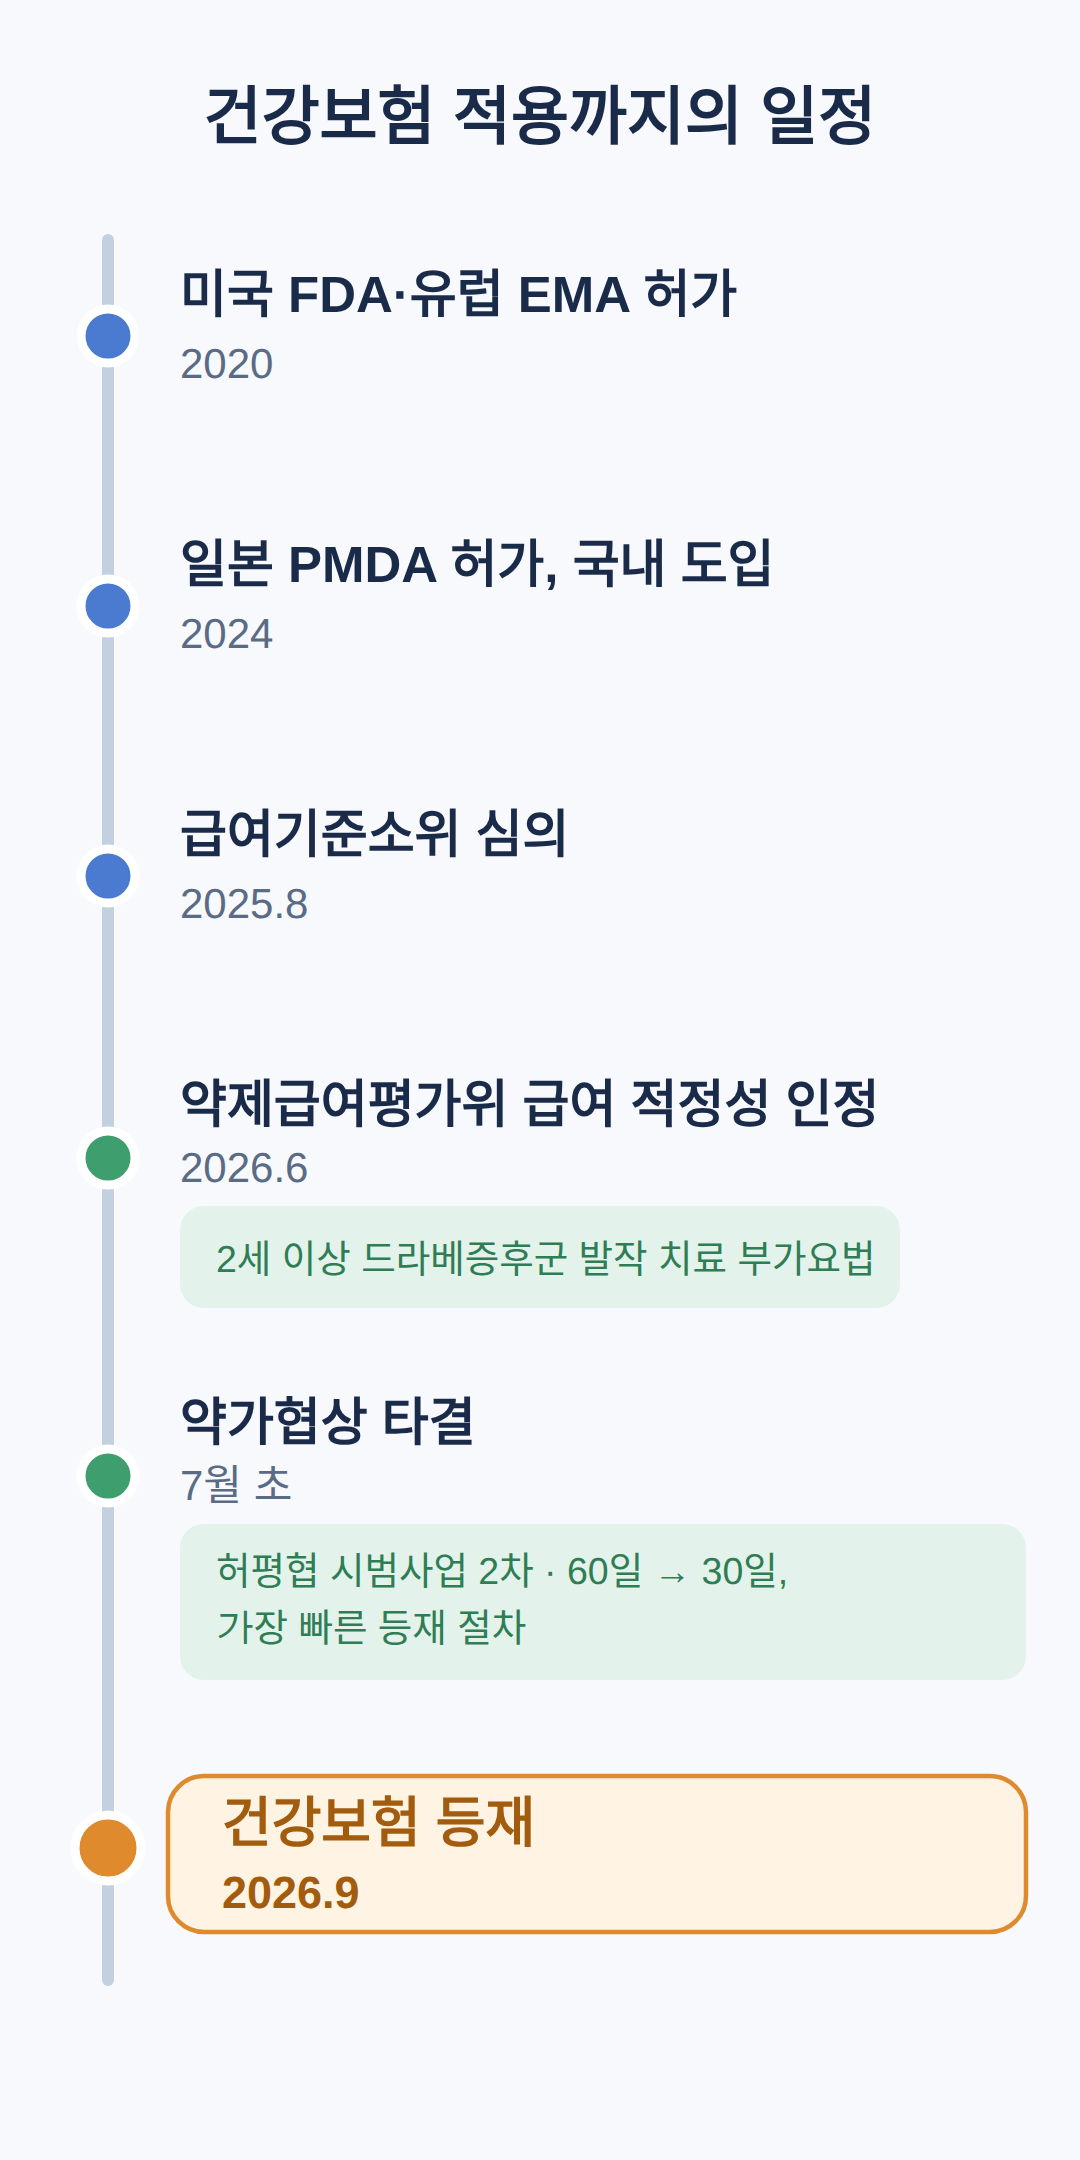
    핀테플라는 2020년 미국 FDA·유럽 EMA 허가를 받았고, 2024년 일본 PMDA를 거쳐 국내에 들어왔습니다.
    국내에서는 2025년 8월 급여기준소위 심의를 시작으로, 2026년 6월 약제급여평가위가 ‘2세 이상 드라베증후군 환자 발작 치료 부가요법’으로 급여 적정성을 인정했습니다.
    허가-평가-협상을 병행하는 허평협 시범사업 2차 약제로 선정되면서 약가협상 기한이 기존 60일의 절반인 30일로 줄었고, 7월 초 협상에 들어가 30일 안에 타결을 냈습니다.
    이는 시범사업 2차 약제 중 가장 빠른 등재 절차이며, 9월 건강보험 등재로 이어집니다.
    과정 정리는 데일리팜의 약가협상 보도에 나옵니다.

    건보 적용까지의 일정

    👉 펜플루라민 문제성분 함유제제 개정과 예외 조치 내용 (데일리팜)

    👉 드라베증후군 유병 규모와 기존 치료 한계 설명 (메디칼업저버)

    👉 핀테플라 임상3상 발작 감소 수치 정리 (데일리팜)

    👉 허평협 시범사업 선정과 약가협상 경과 (데일리팜)

    함께 보면 좋은 글

    📎 오메가3 효능, 식약처가 인정한 네 가지와 용량 구간

    건보 적용 전 알아둘 것

    • 9월 등재 후 약가(등재가격)가 공개됩니다 — 협상가는 아직 미공개입니다
    • 국내 출시·공급 일정은 제약사 발표를 다시 확인해야 합니다
    • 이 글의 숫자는 2026년 9월 1일 보도까지입니다

    자주 묻는 질문

    Q. 비만 치료 목적으로 펜플루라민을 쓸 수 있나요?

    아니요. 비만 치료 용도는 여전히 금지입니다. 허가와 예외 조치가 열어준 것은 2세 이상 드라베증후군 환자의 발작 치료 부가요법뿐입니다.

    Q. 펜플루라민이 왜 퇴출됐다가 다시 허용됐나요?

    심장판막 손상 문제로 1990년대 시장에서 나온 뒤 문제성분으로 분류됐습니다. 식약처가 8월 17일 개정에서 드라베증후군 부가요법 용도에만 예외를 허용했습니다.

    Q. 핀테플라 효과는 얼마나 되나요?

    3상에서 월평균 경련성 발작이 62.3~64.8% 감소했고, 스티리펜톨 병용 시험에서는 절반 이상 감소 환자가 위약군 5% 대비 54%였습니다. 3년 연구에서도 절반 이상 감소가 64.2% 유지됐습니다.

    이 글은 특정 제품의 구매나 복용을 권하지 않습니다. 투약 관련 판단은 담당 의료진과 하시기 바랍니다.

    표지 사진: Scattered pillsCC0 1.0

    #펜플루라민 #핀테플라 #드라베증후군 #드라벳증후군 #뇌전증치료제 #희귀의약품 #건강보험적용 #발작치료 #약가협상

  • 자큐보 효과, 5514명 실사용에서 역류 점수 2.07→0.44

    자큐보 효과, 5514명 실사용에서 역류 점수 2.07→0.44

    9월 1일 자큐보(자스타프라잔시트르산염)의 실사용 연구 결과가 학술지에 정식 게재됐습니다.
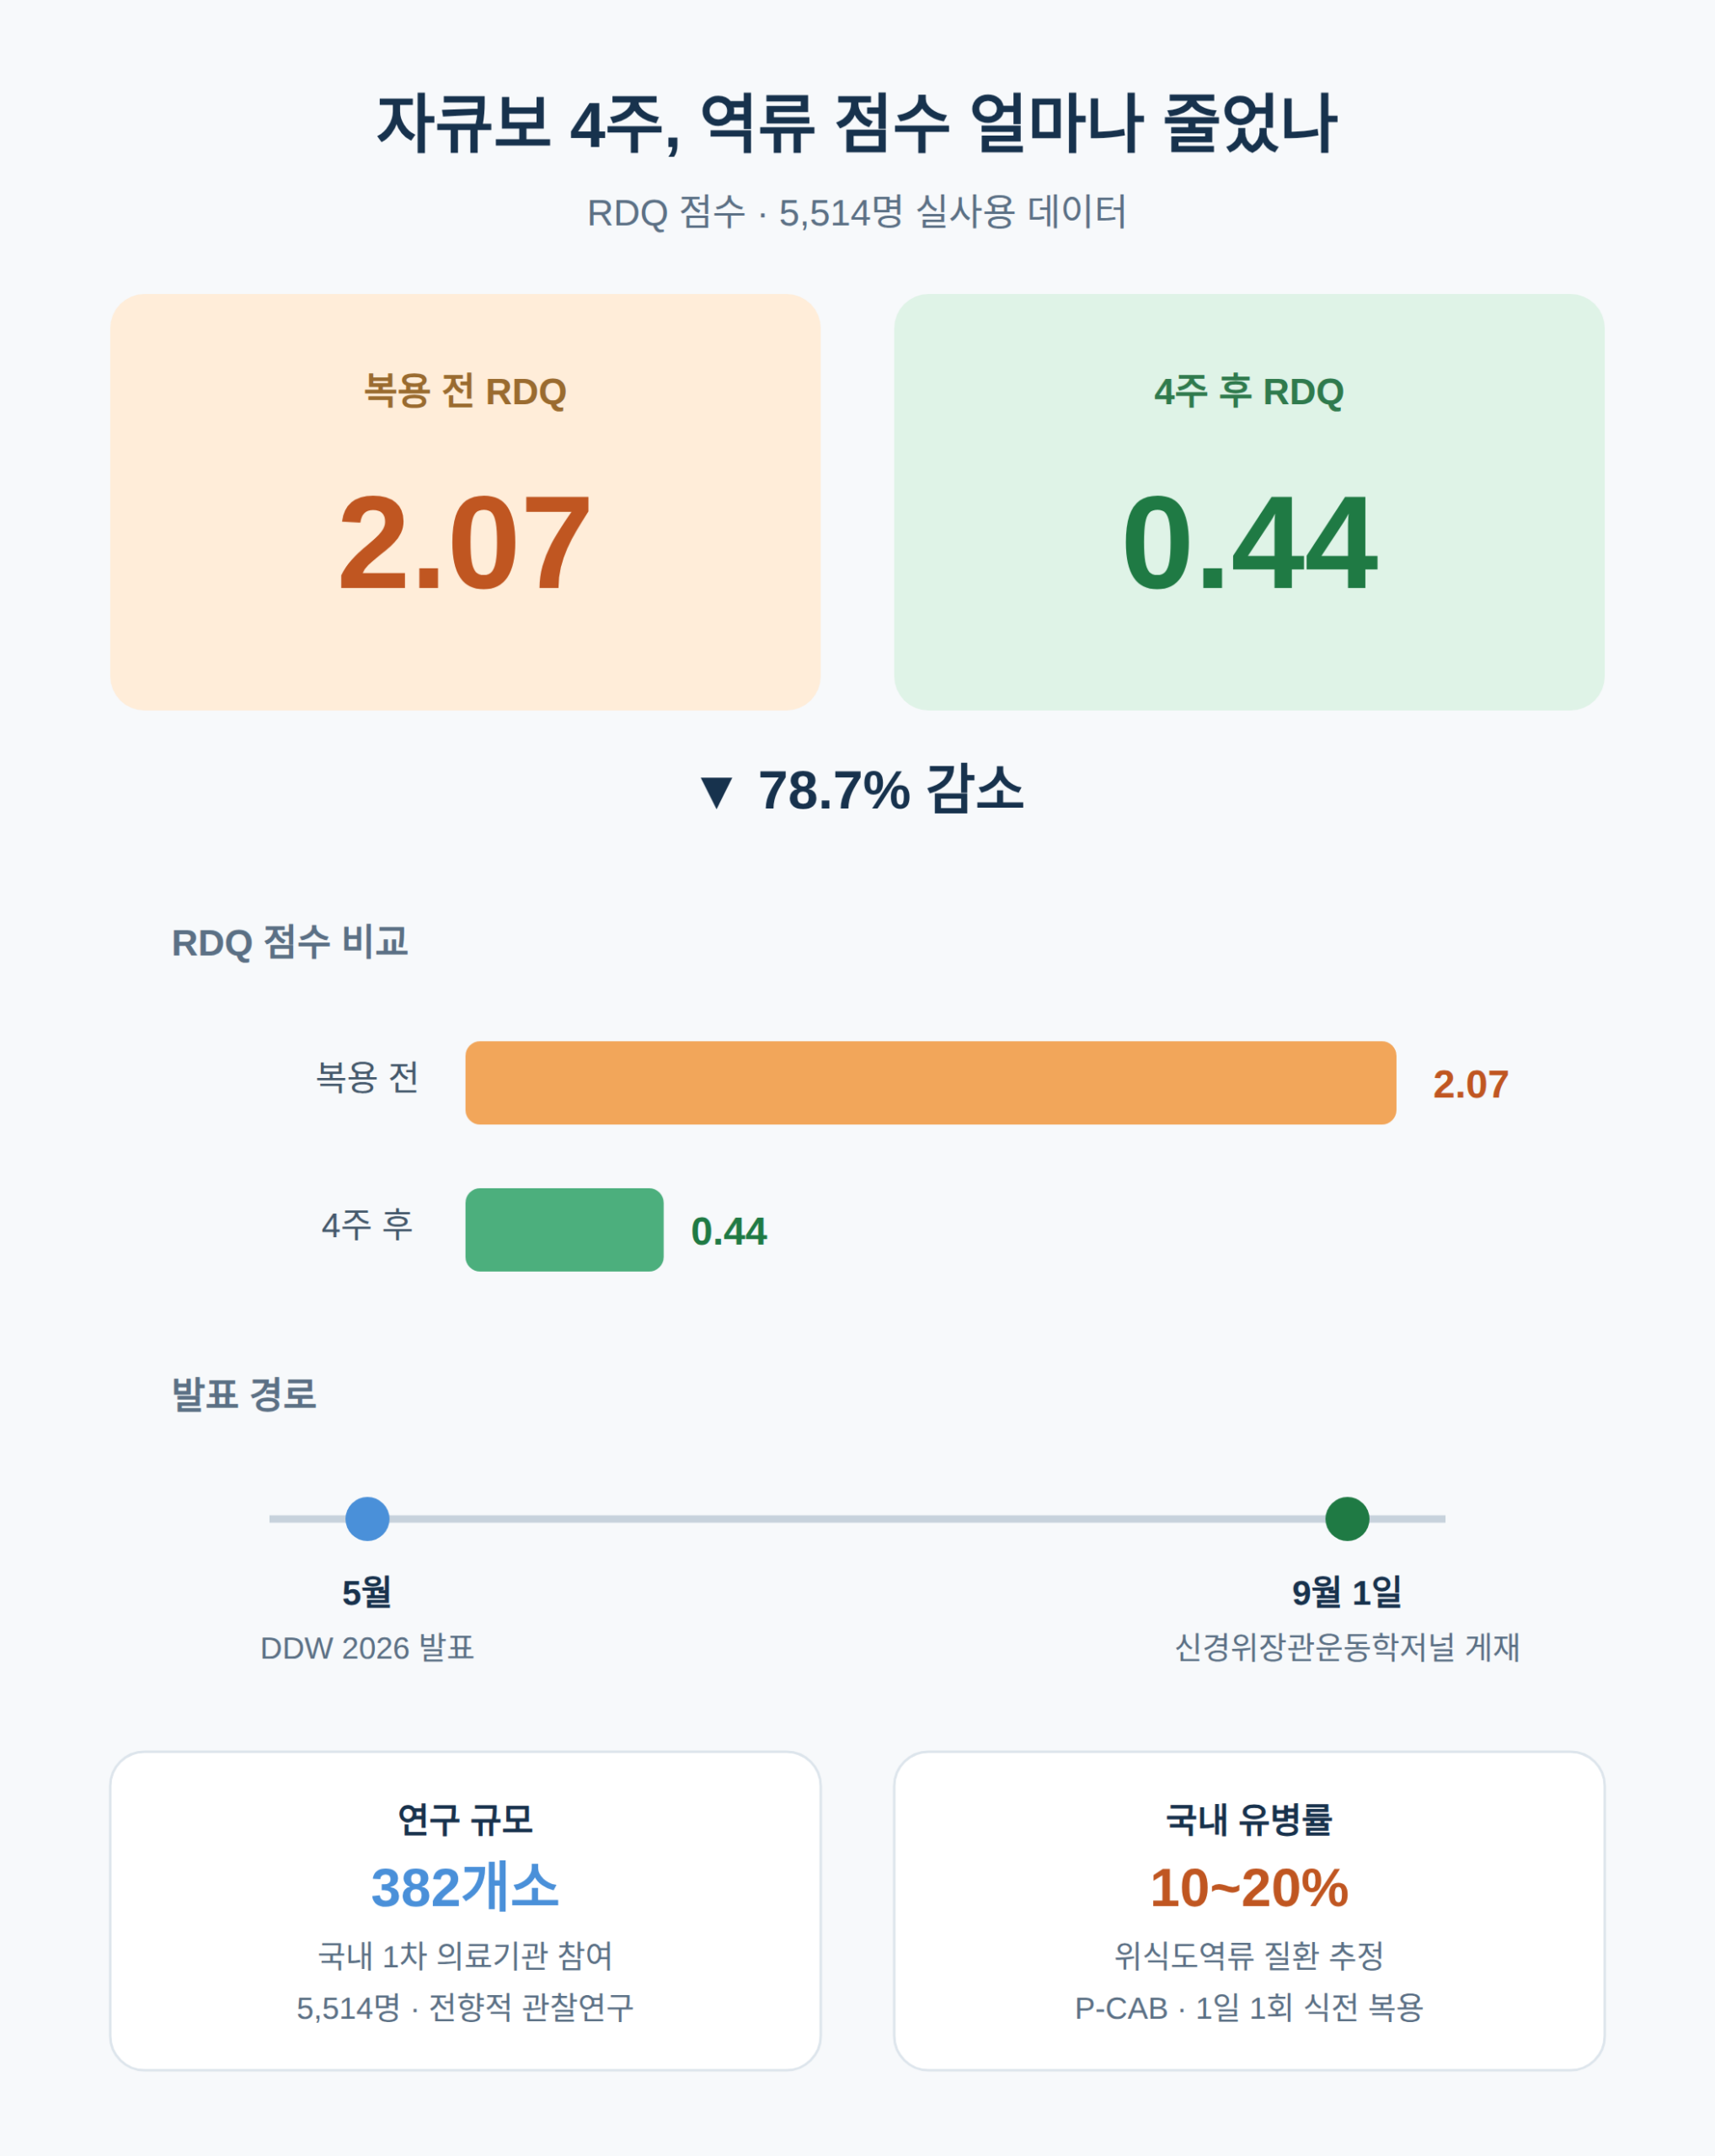
    국내 1차 의료기관 382개소에서 5,514명이 참여했고 역류 증상 점수가 4주 만에 2.07에서 0.44로 내려갔습니다.
    이 글은 실사용 연구 결과를 바탕으로 점수가 얼마나 줄었는지, 기존 약에서 갈아탄 환자도 같은지, 그리고 이 숫자를 어떻게 읽어야 하는지 정리합니다.

    목차

    1. 자큐보 효과, 4주 만에 얼마나 줄었나
    2. 이 숫자가 나온 연구는 3상이 아닙니다
    3. 기존 약에서 갈아탄 환자도 점수가 내려갔나
    4. 이상반응과 만족도
    5. 이 숫자를 읽을 때 조심할 점

    자큐보 효과, 4주 만에 얼마나 줄었나

    역류 증상을 재는 RDQ 점수가 2.07에서 0.44로 내려갔습니다.
    시작점 대비 약 78.7%가 줄어든 값입니다.
    4주라는 짧은 기간에 나온 수치라는 점이 이번 발표의 눈에 걸리는 대목입니다.
    참여한 5,514명은 처방을 받는 일반 진료 환자였고, 별도의 시험 조건에 맞춰 뽑은 사람이 아닙니다.
    연구 결과는 9월 1일 신경위장관운동학저널에 게재됐습니다.
    앞서 5월 미국 소화기질환 주간(DDW 2026)에서 발표됐던 내용의 정식 게재분입니다.
    RDQ는 가슴쓰림·신물 역류 같은 역류 증상의 빈도와 정도를 점수로 묶어 본 지표입니다.
    다만 0.44라는 숫자가 환자마다 어떤 증상 변화에 해당하는지는 별도로 읽어 봐야 합니다.
    이 연구는 허가 전 3상이 아니라 국내 1차 의료기관 382개소가 참여한 다기관 전향적 관찰연구입니다.
    그래서 숫자 자체보다 ‘실제 처방 환경에서 나왔는가’가 이번 발표의 포인트입니다.
    자큐보는 자스타프라잔시트르산염을 성분으로 하는 P-CAB 계열 약물로, 위산 분비를 차단해 증상을 줄입니다.
    일반적으로는 1일 1회 식전 복용이지만 정확한 용량은 처방 기준에 따릅니다.
    국내 위식도역류 질환 유병률이 10~20% 내외로 추정되는 만큼, 일상 진료에서 나온 대규모 데이터가 나온 것 자체에 의미가 있습니다.

    연구 성격 허가 3상이 아닌 실사용 관찰연구
    참여 규모 국내 1차 의료기관 382개소 · 5,514명
    역류 증상 점수(RDQ) 4주 만에 2.07 → 0.44
    이상반응 3명 보고 · 모두 경증
    만족도 92% 이상
    RDQ 점수, 4주간의 변화
    자큐보 효과, 4주 만에 얼마나 줄었나
    사진: Scattered pills — CC0 1.0 (Openverse)

    이 숫자가 나온 연구는 3상이 아닙니다

    자큐보는 P-CAB 계열 약물로, 위산 분비를 차단해 역류 증상을 줄이는 방식입니다.
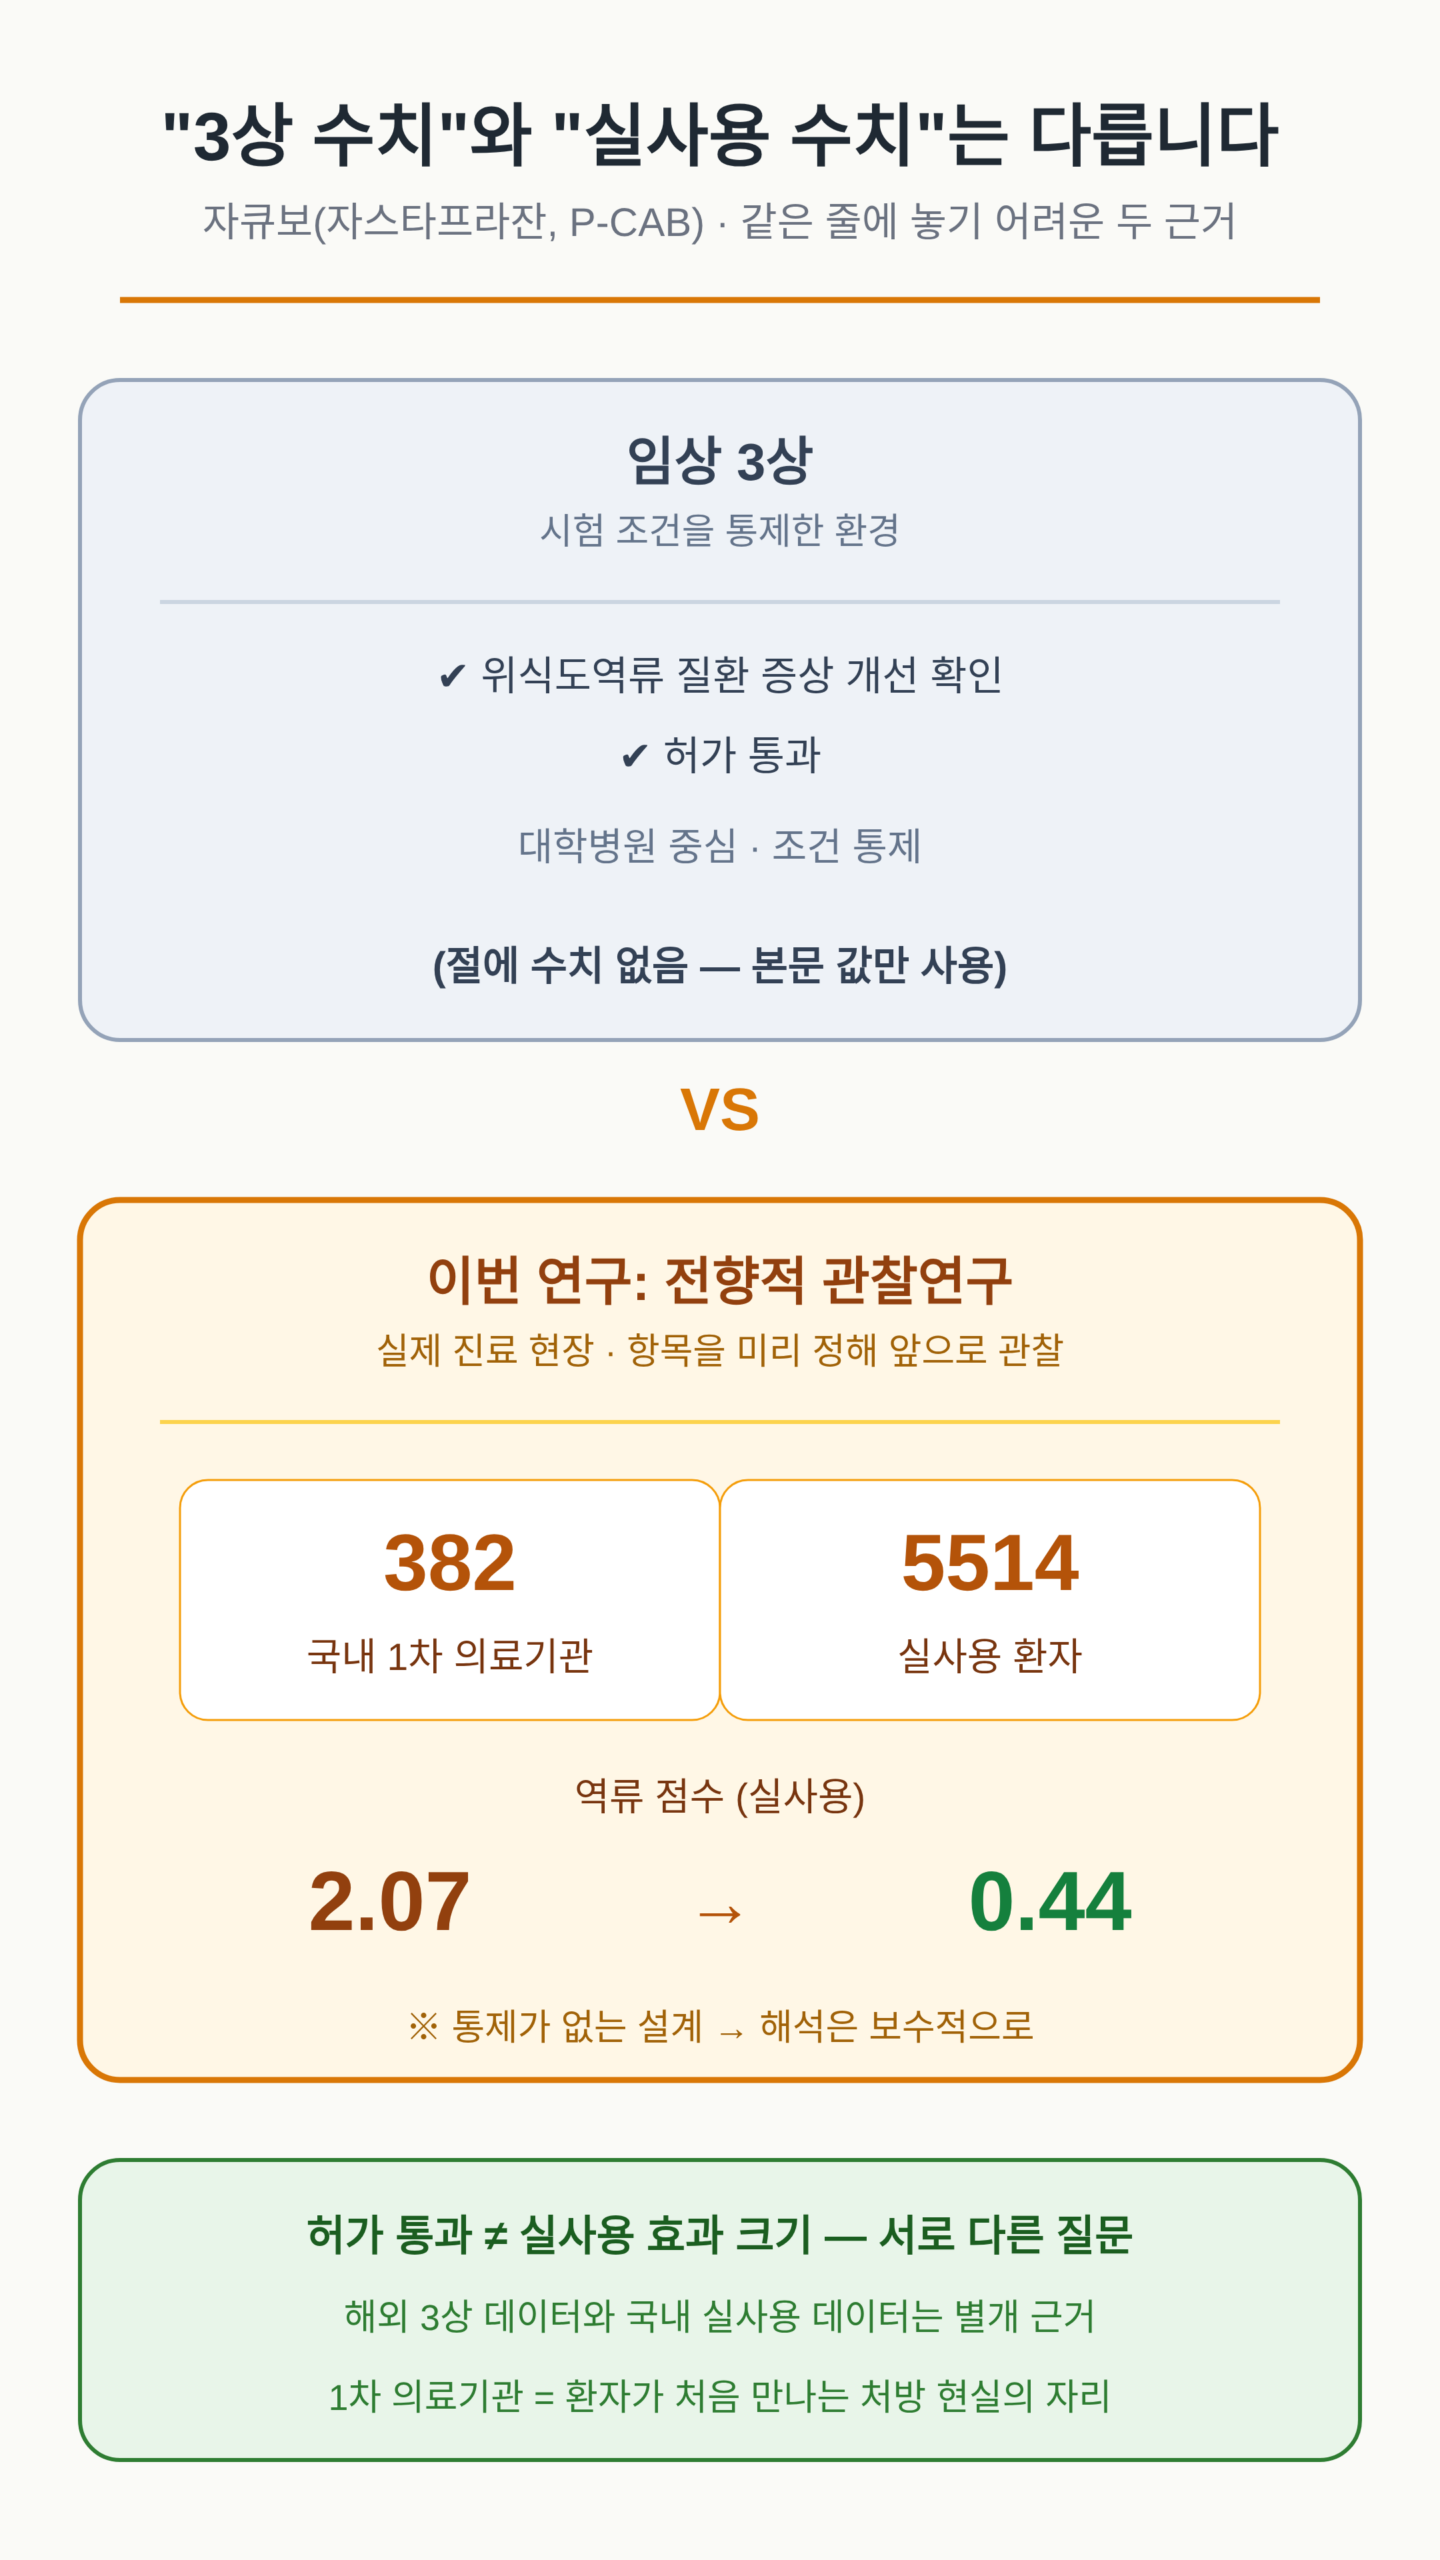
    흔히 보는 임상 3상 수치와 이번 숫자는 성격이 다릅니다.
    3상이 시험 조건을 통제한 환경이라면 이번 연구는 실제 진료 현장에서 처방받은 환자를 그대로 관찰한 것입니다.
    그래서 숫자의 근거 등급이 다르고, 비교할 때도 나눠서 봐야 합니다.
    3상에서도 위식도역류 질환 증상 개선은 확인된 바 있지만, 그 수치와 이번 실사용 수치는 설계가 달라 같은 줄에 놓기 어렵습니다.
    허가를 통과한 약이라는 것과 실사용에서 어느 정도 효과가 나오는지는 서로 다른 질문입니다.
    이번 연구는 국내 1차 의료기관 382개소를 대상으로 했다는 점에서 대학병원 중심 시험과도 결이 다릅니다.
    1차 의료기관은 실제 역류성 식도염 환자가 처음 만나는 자리이므로, 여기서 나온 데이터가 처방 현실에 가깝습니다.
    전향적 관찰연구라는 설계는 ‘정해진 항목을 미리 정해 두고 앞으로 관찰한다’는 뜻입니다.
    이런 설계는 시험 조건보다 일상 진료 상황을 그대로 반영합니다.
    다만 그만큼 통제가 없으므로 결과 해석은 보수적으로 해야 합니다.
    자스타프라잔은 해외에서도 위식도역류·헬리코박터 제균 등으로 임상이 진행 중이지만, 해외 3상 데이터와 국내 실사용 데이터는 별개 근거입니다.

    3상 시험 vs 실사용 관찰연구

    기존 약에서 갈아탄 환자도 점수가 내려갔나

    참여자는 두 집단으로 나뉩니다.
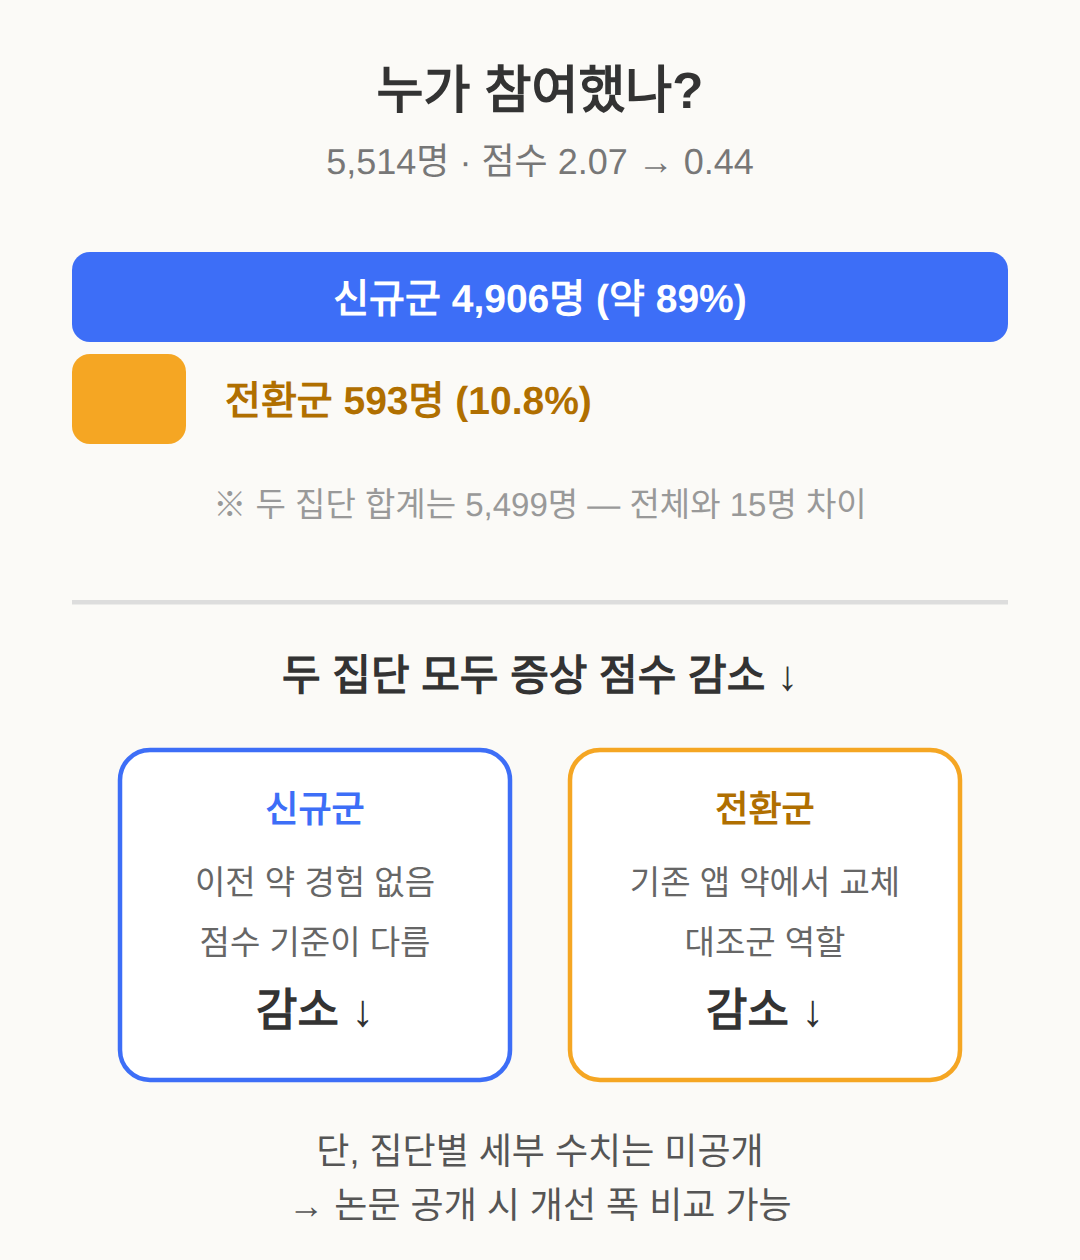
    기존 PPI나 P-CAB 약에서 자큐보로 바꾼 전환군이 593명, 처음 처방받은 신규군이 4,906명입니다.
    전환군은 전체의 약 10.8%이고 나머지 약 89%는 새로 투여받은 환자입니다.
    두 집단 모두 증상 점수가 감소했지만 각 집단의 감소 수치는 공개되지 않았습니다.
    전환 환자는 이미 다른 약으로 개선되지 않은 경우가 많아, 이 집단의 개별 수치가 나오면 의미가 커집니다.
    집단을 나눈 숫자를 합치면 5,499명으로 전체 5,514명과 15명 차이가 있습니다.
    이 차이가 중복이나 제외 기준 때문인지는 원문을 봐야 알 수 있어, 여기서는 두 집단 모두 감소했다는 사실만 받아 둡니다.
    전환군이 10% 남짓이라는 것은, 이 연구의 대부분이 기존 약을 쓰던 사람이 아니라 새로 시작한 환자였다는 뜻입니다.
    새로 시작한 환자는 이전 약 경험이 없어 점수 변화를 읽는 기준 자체가 전환군과 다릅니다.
    반대로 전환군은 기존 치료에 대한 대조군 역할을 하는 집단입니다.
    그래서 "전환도, 신규도 모두 내려갔다"는 결론이 이번 연구에서 가장 먼저 꼽히는 부분입니다.
    집단별 세부 수치가 논문으로 공개되면, 어느 쪽에서 개선 폭이 컸는지 비교할 수 있습니다.

    전환군 vs 신규군

    이상반응과 만족도

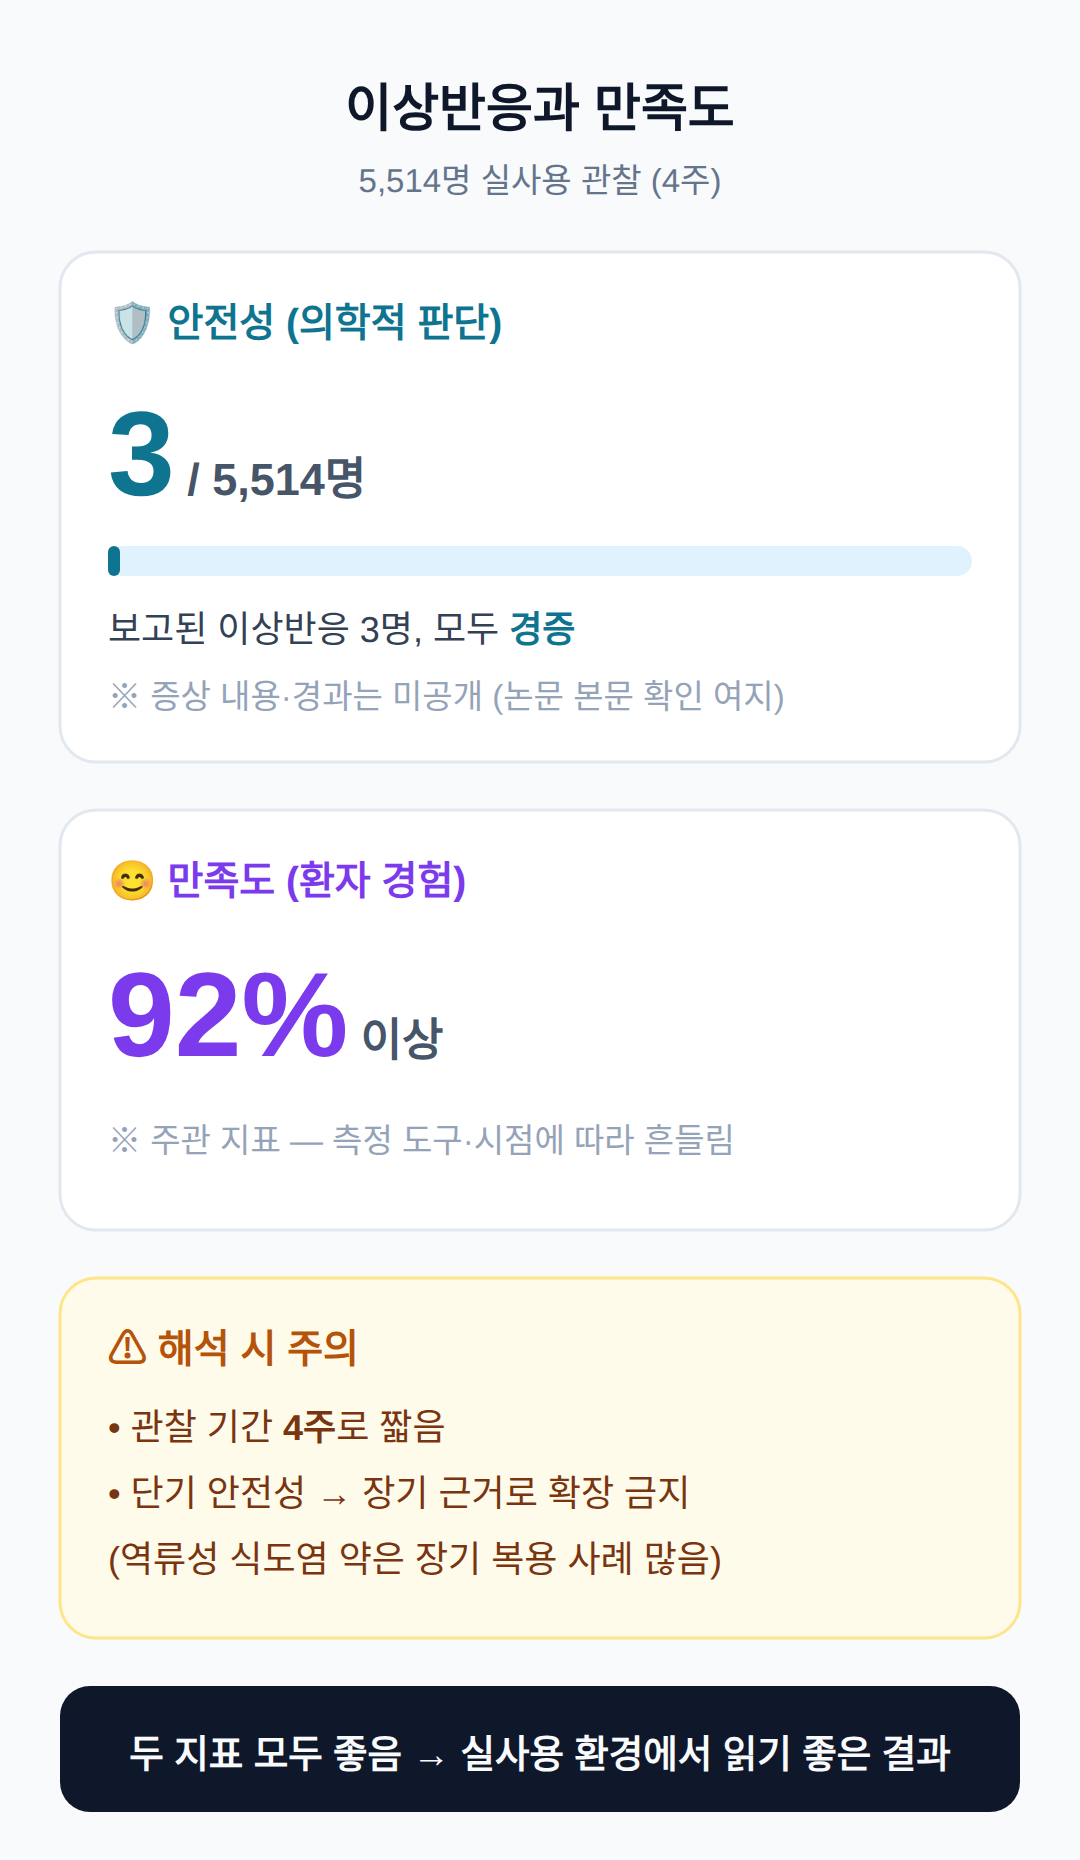
    이상반응은 3명에서 보고됐고 모두 경증이었습니다.
    5,514명 중 3명이라는 비율 자체보다, 전부 경증으로 끝났다는 점이 이번 관찰의 안전성 쪽 결론입니다.
    다만 증상 내용과 경과는 공개되지 않았습니다.
    만족도는 92% 이상으로 보고됐습니다.
    만족도 같은 주관 지표는 측정 도구와 시점에 따라 숫자가 흔들립니다.
    그래서 이번 수치는 "대다수 환자가 결과에 만족했다"는 정도로만 읽는 편이 맞습니다.
    5,514명 규모에서 이상반응이 적게 나온 것은 관찰 기간이 4주로 짧았다는 점과도 관련이 있을 수 있습니다.
    역류성 식도염 약은 장기 복용 사례가 많으므로, 짧은 관찰의 안전성 데이터를 장기 근거로 확장하면 안 됩니다.
    경증 이상반응이 무엇이었는지는 향후 논문 본문에서 확인할 여지가 있습니다.
    안전성과 만족도는 서로 다른 질문에 대한 답이라 한데 묶어 해석하지 않는 것이 좋습니다.
    이상반응은 의학적 판단의 대상이고, 만족도는 환자 경험의 대상입니다.
    두 지표가 모두 좋게 나온 것은 이번 연구가 실사용 환경에서 읽기 좋은 결과라는 뜻입니다.

    안전성과 만족도

    이 숫자를 읽을 때 조심할 점

    관찰연구는 약 때문에 좋아졌는지를 확정하지 못합니다.
    생활 습관 변화나 자연 경과가 함께 작용했을 수 있기 때문입니다.
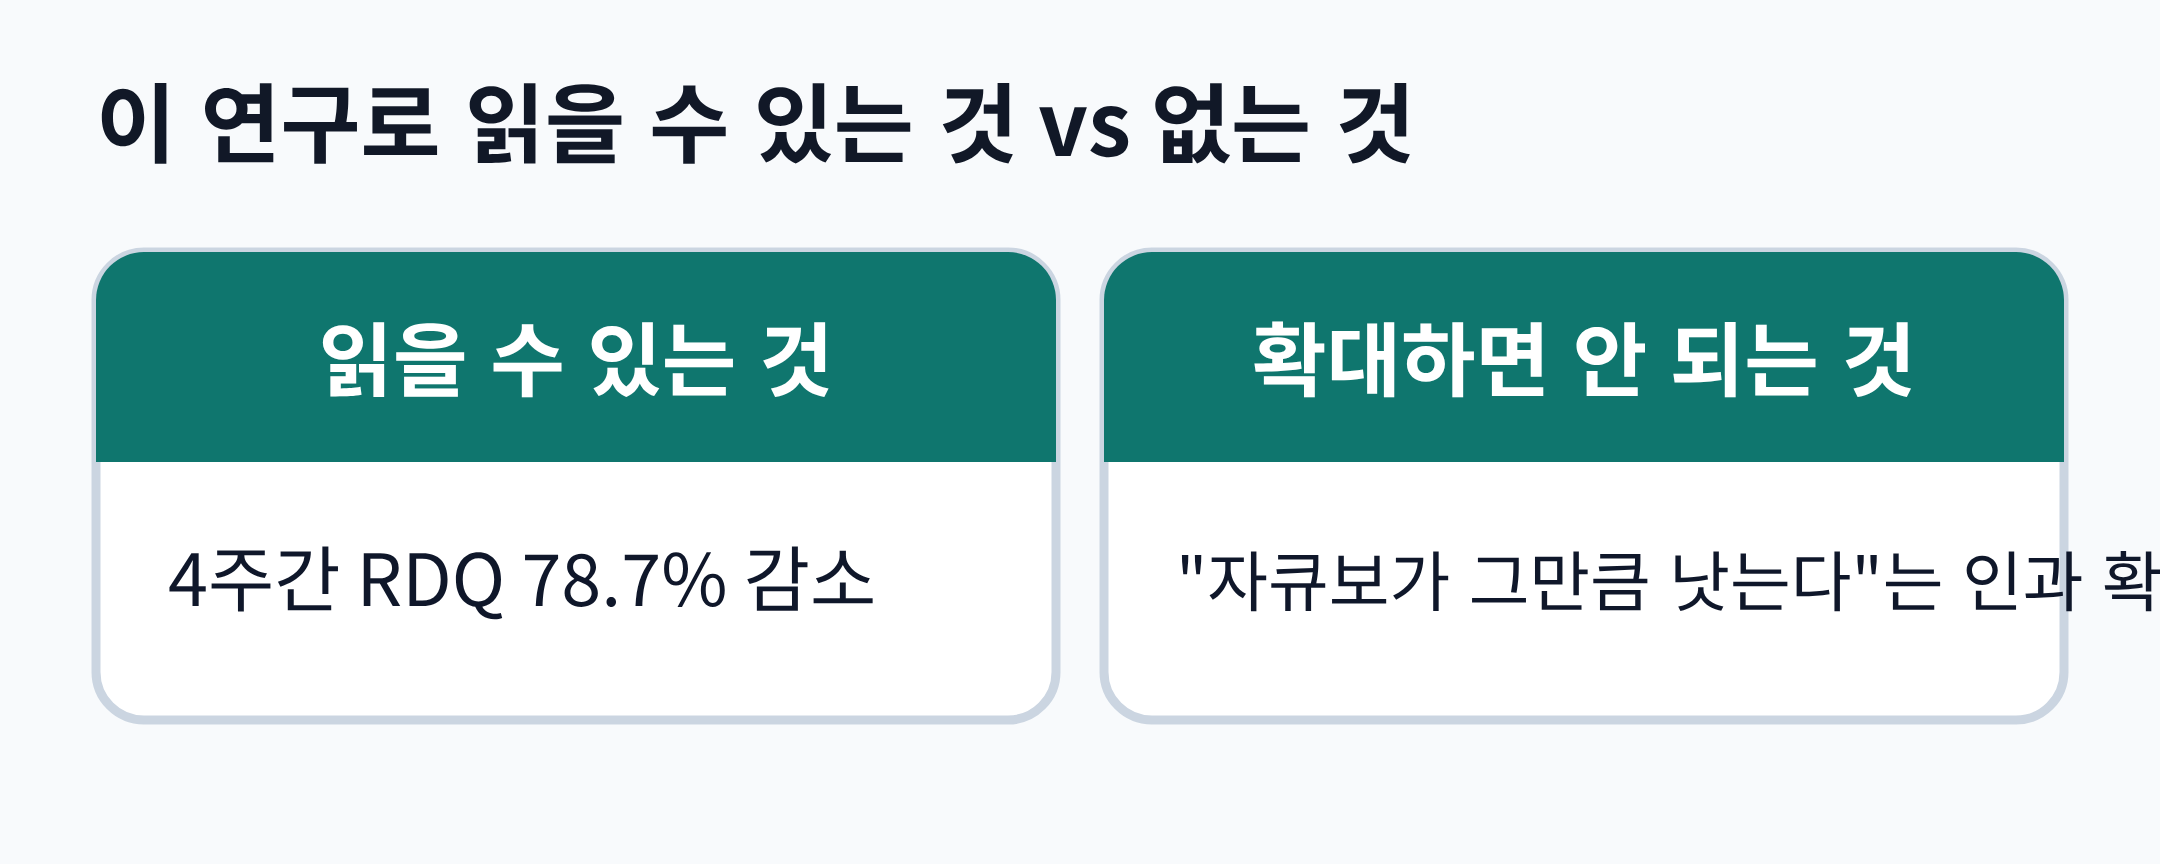
    그래서 "4주에 점수가 78.7% 내려갔다" 는 사실까지는 읽을 수 있지만, "자큐보가 그만큼 낫는다" 로 확대하면 안 됩니다.
    복용 여부와 용량은 담당 의사의 처방으로 정해지는 부분이고, 이 글은 약 복용을 권하는 자리가 아닙니다.
    대조군이 없다는 것도 이번 연구의 해석 한계입니다.
    비교 약물과의 직접 비교 데이터는 별도의 연구에서 나온 것이고, 이번 5,514명 연구와 결부되지 않습니다.
    국내 유병률 10~20% 같은 배경 숫자도 연구와 기준에 따라 달라집니다.
    집단 구분 숫자가 15명 맞지 않는 것처럼, 보도 단계에서 확인되지 않은 부분은 원문으로 돌아가 봐야 합니다.
    만족도 92% 역시 측정 방법이 공개되기 전까지는 절대적 수치로 받아 두지 않는 것이 안전합니다.
    이 글의 모든 수치는 2026년 9월 1일 게재 보도 기준이라는 점도 함께 기억하세요.
    역류성 식도염 증상이 의심되면 인터넷 정보로 판단하기보다 1차 진료에서 먼저 확인받는 순서가 맞습니다.
    이미 처방받은 사람이라면 용량 변경이나 약 전환을 스스로 하지 말고 담당 의사와 상의하세요.

    이 연구로 읽을 수 있는 것 vs 없는 것

    👉 자큐보 5514명 실사용 연구 보도 원문(머니투데이 바이오

    👉 역류성 식도염의 대표 증상과 악화 조건 정리(닥터나우

    👉 식후 자세·우유 주의 같은 생활 관리 수칙 정리

    함께 보면 좋은 글

    📎 오메가3 효능, 식약처가 인정한 네 가지와 용량 구간

    이 글 뒤에서 확인할 것

    • 전환군·신규군의 개별 점수 감소 수치는 논문 원문에서 확인할 수 있습니다.
    • 이상반응 3명의 증상 내용과 경과도 원문 공개를 기다려야 합니다.
    • 만족도 92%가 어떤 도구와 시점으로 측정됐는지는 논문 본문에 나옵니다.
    • 자큐보의 약가·급여 여부는 건강보험심사평가원 자료에서 다시 확인하세요.
    • 국내 유병률 10~20%는 연구·기준에 따라 달라지므로 인용 시 출처를 함께 봐야 합니다.

    자주 묻는 질문

    Q. RDQ 2.07→0.44는 4주 시점 기준인가요?

    보도 기준으로는 4주 만에 나타난 감소입니다. 측정 시점의 세부 정의는 논문 원문에서 확인할 수 있습니다.

    Q. 전환군과 신규군 각각의 점수 감소 수치는?

    두 집단 모두 점수가 감소했다는 것까지만 보도됐습니다. 개별 수치는 공개되지 않았습니다.

    Q. 이상반응 3명의 구체 내용은 무엇인가요?

    모두 경증이라는 것까지만 확인됩니다. 증상과 경과 세부는 공개되지 않았습니다.

    이 글의 수치는 특정 시점의 보도 기준이라 뒤에 바뀔 수 있습니다. 개별 집단의 감소 수치와 이상반응 3명의 구체 내용은 논문 원문이 공개되면 그때 다시 확인하는 편이 안전합니다. 복용 여부와 용량을 결정하는 것은 담당 의사이므로, 증상이 있다면 처음 가는 자리는 1차 진료입니다. 약을 이미 처방받은 사람이라면 제품설명서와 처방 기준으로 자기 용량을 한 번 짚어 보세요.

    표지 사진: Pills & drugs, healthcare photoCC0 1.0

    #자큐보 #자큐보효과 #위식도역류 #역류성식도염 #역류성식도염약 #P-CAB #가슴쓰림 #위산역류

  • 에크노글루타이드 감량 35% 더, 세마글루타이드 직접 비교 결과

    에크노글루타이드 감량 35% 더, 세마글루타이드 직접 비교 결과

    에크노글루타이드 감량 35% 더, 세마글루타이드 직접 비교 결과

    2026년 6월 미국당뇨병학회(ADA) 학회에서 비만치료제 후보물질 에크노글루타이드가 대표 비만치료제 세마글루타이드(위고비)와 같은 용량, 같은 기간으로 비교한 임상 결과가 발표됐습니다.
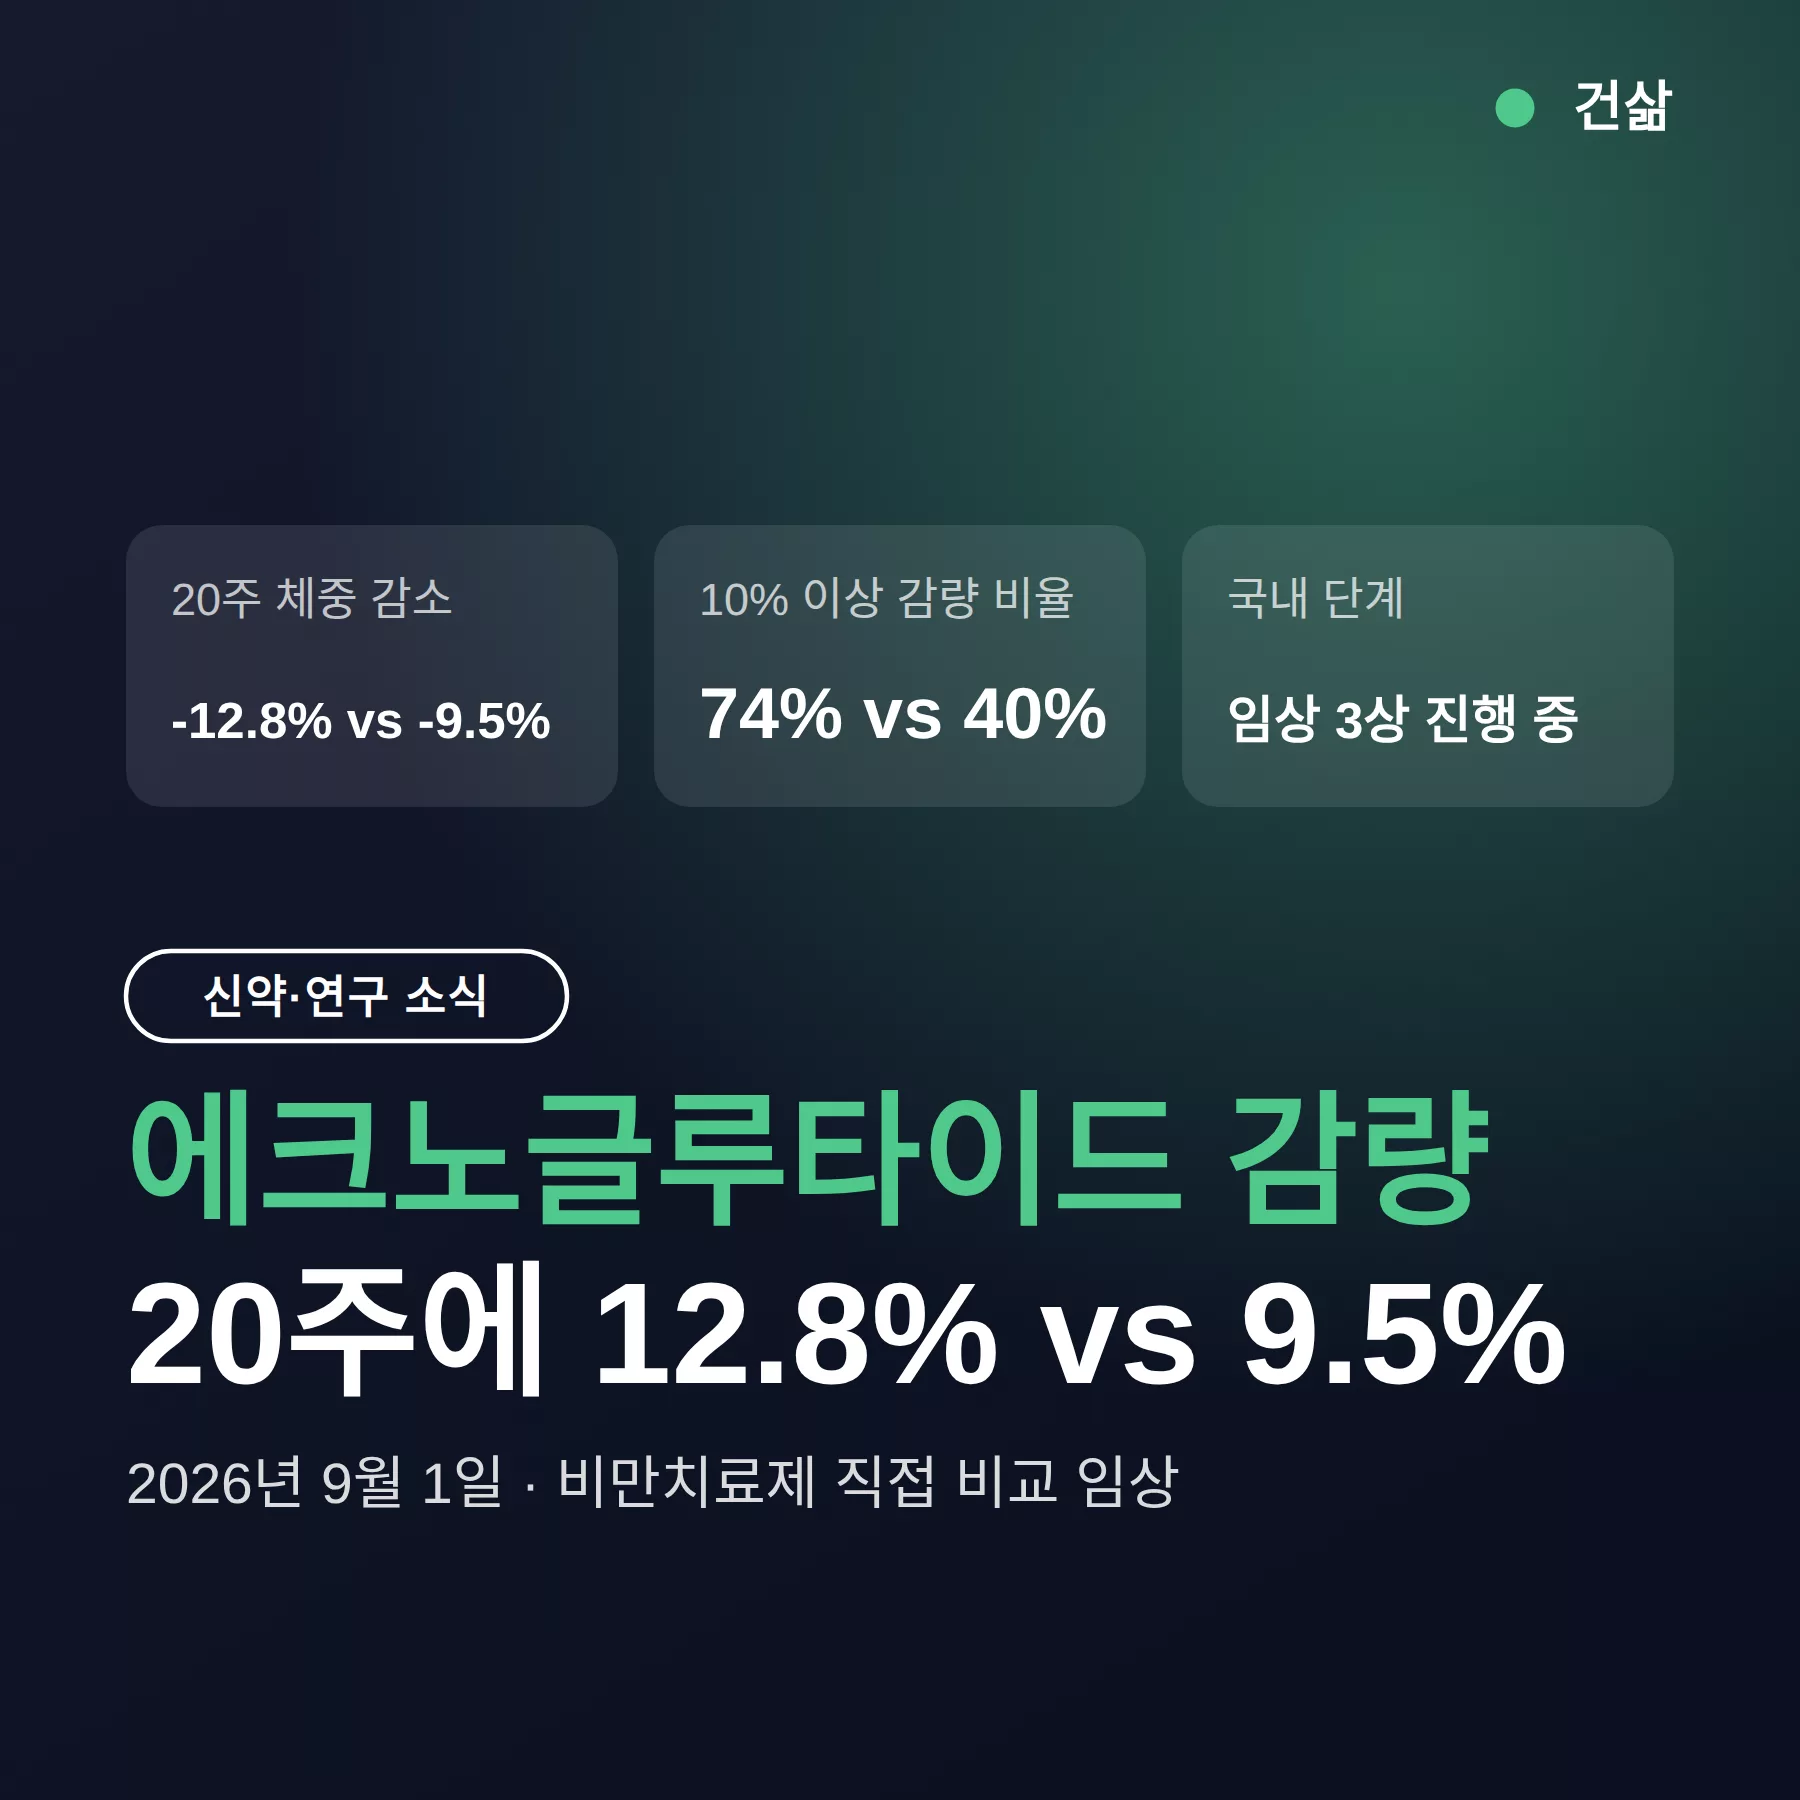
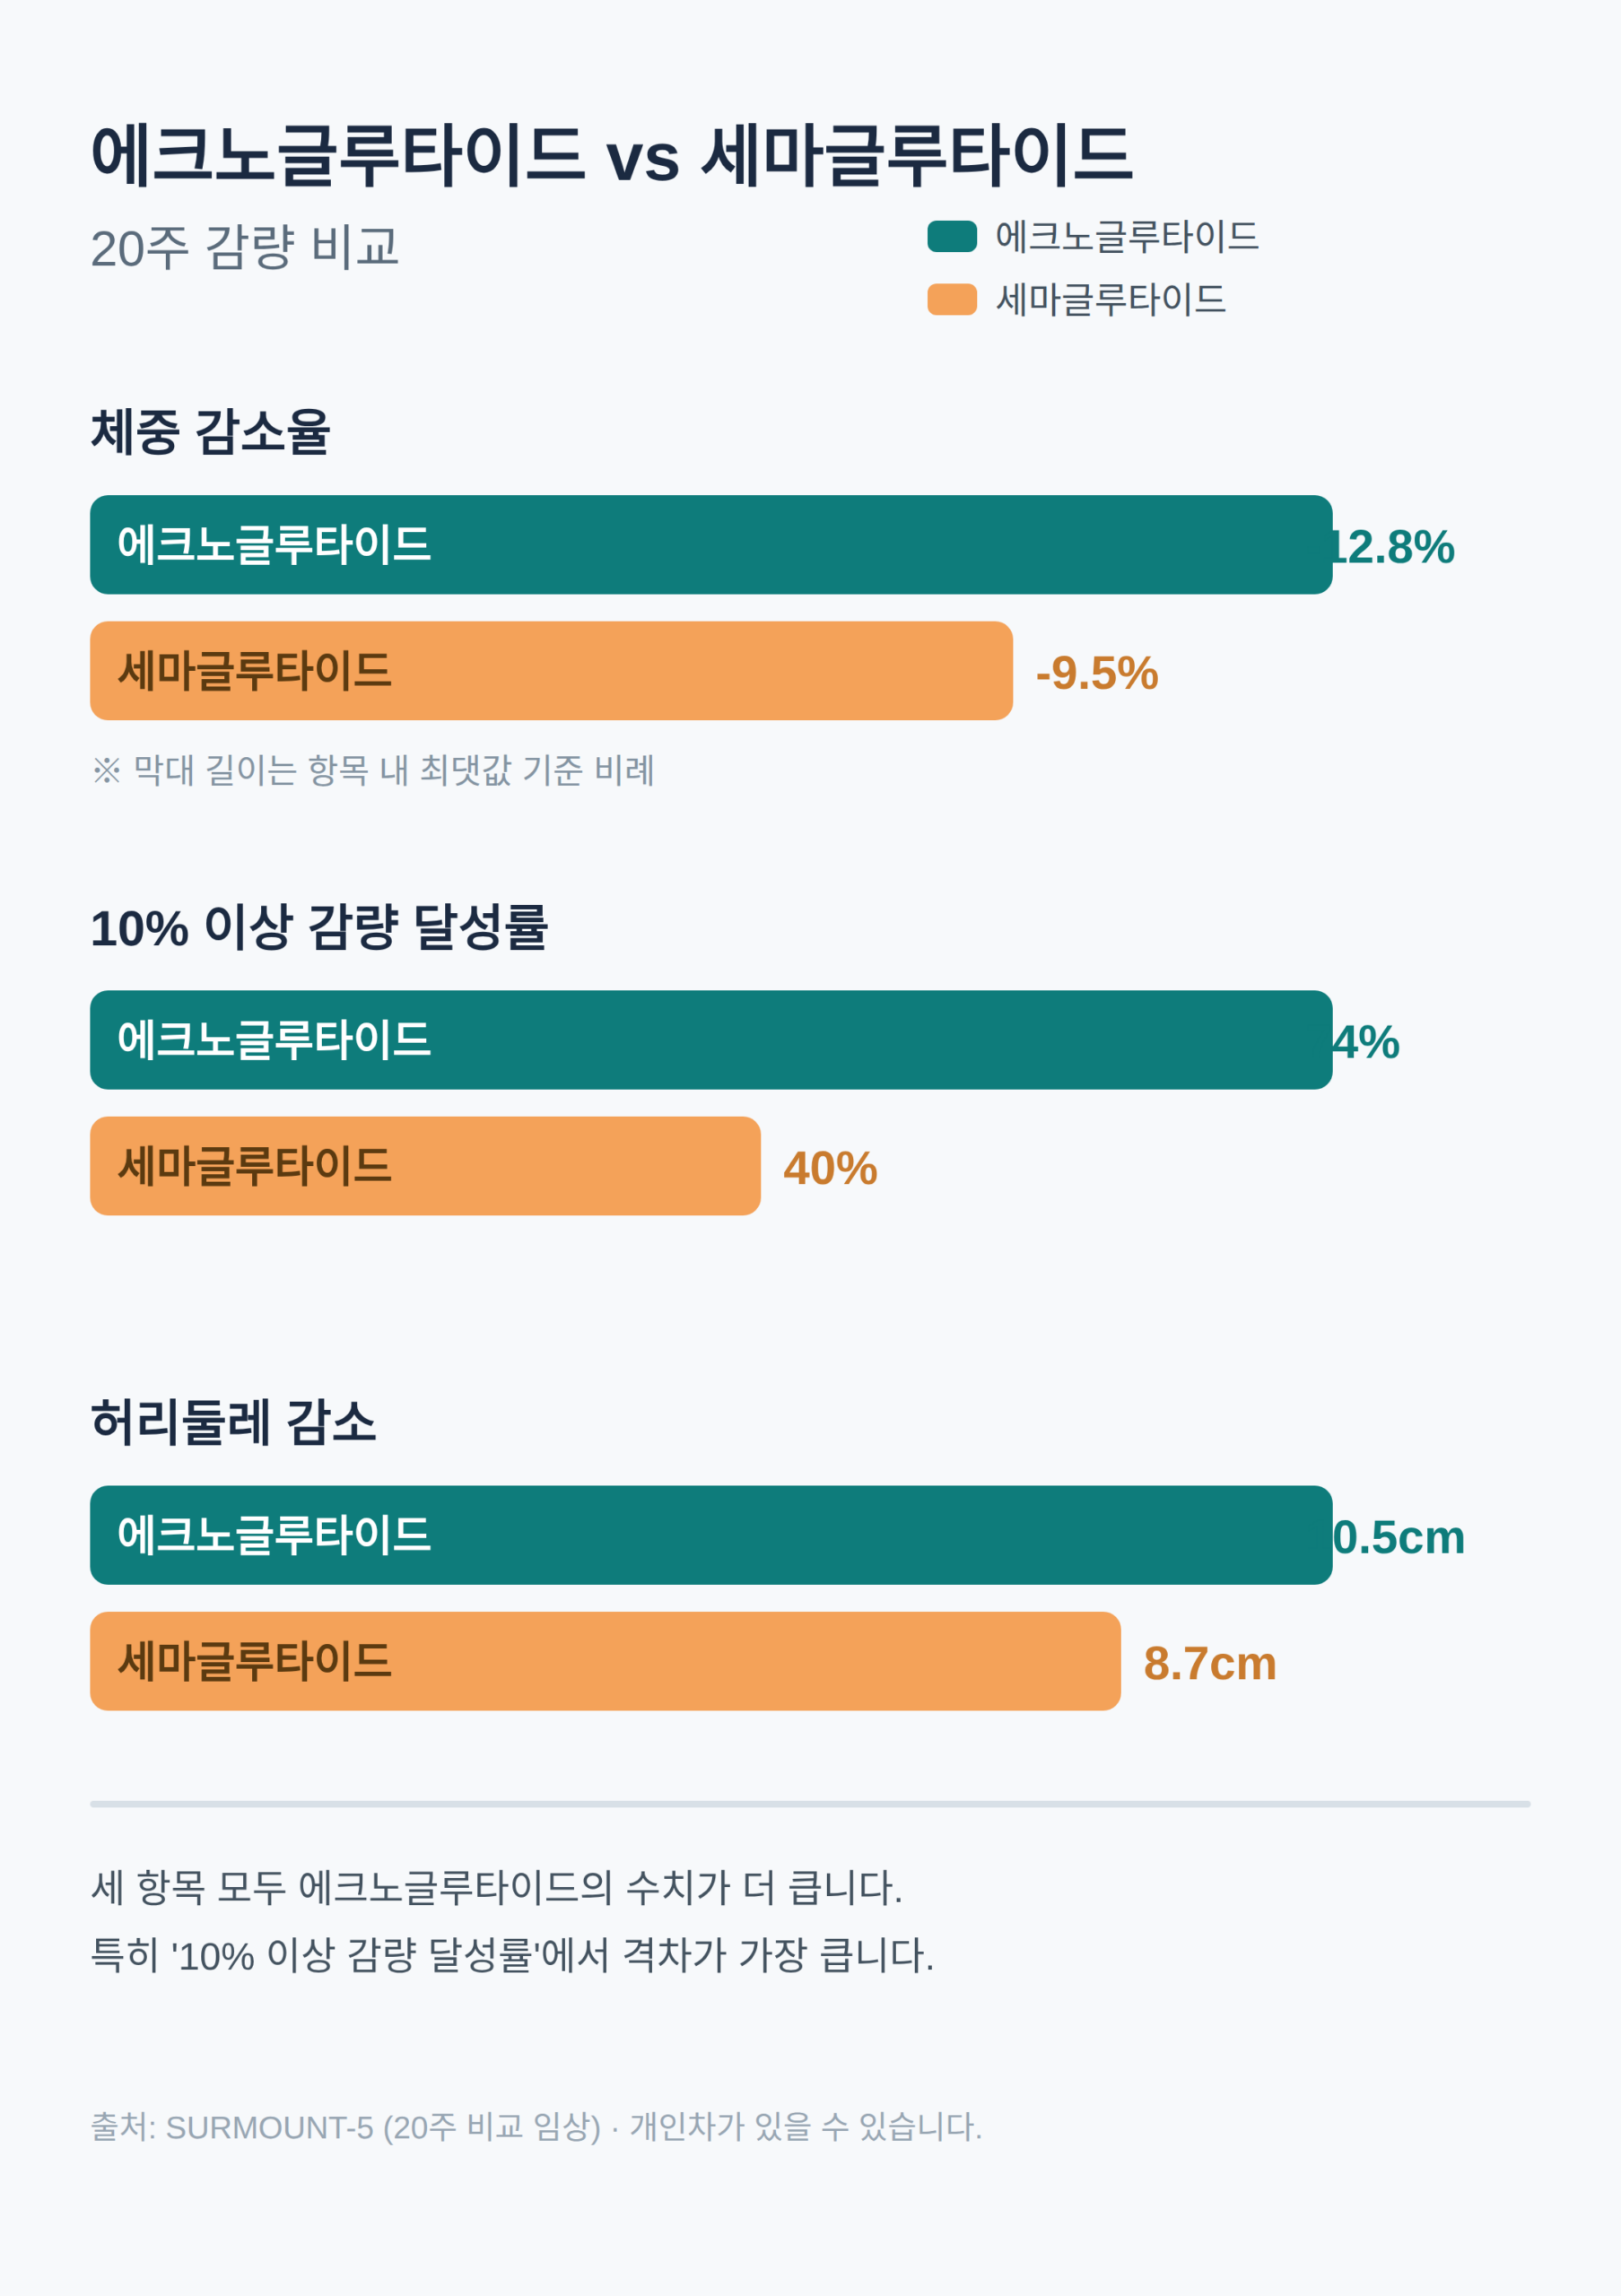
    20주 동안 체중이 에크노글루타이드군은 평균 12.8%, 세마글루타이드군은 9.5% 줄었고, 에크노글루타이드 쪽 감량 폭이 35% 가까이 컸습니다.
    다만 이 숫자는 163명 규모의 임상 2상이고, 국내에서는 아직 승인되지 않은 물질입니다.
    이 글에서는 에크노글루타이드 감량 수치가 어디까지 확인된 근거인지, 부작용 주장은 무엇에 근거하는지, 국내에서 언제 쓸 수 있게 되는지를 승인 단계별로 정리했습니다.

    목차

    1. 에크노글루타이드 감량, 세마글루타이드와 비교하면 얼마나 차이가 나나
    2. 직접 비교 결과는 왜 무게가 다르고, 어디까지 믿을 수 있나
    3. 부작용은 정말 덜할까 — cAMP 편향 설계와 근거의 한계
    4. 국내 승인은 언제 — HK이노엔 3상 진행 단계

    에크노글루타이드 감량, 세마글루타이드와 비교하면 얼마나 차이가 나나

    직접 비교에서 감량 차이가 모든 항목에서 같은 방향으로 났습니다.
    20주 최소제곱평균 체중 감소율은 에크노글루타이드 -12.8%, 세마글루타이드 -9.5%로 절대 차이 3.3%p였습니다 9월 1일 메디헤럴드 보도.
    전체 체중의 10% 이상을 뺀 사람은 에크노글루타이드군 74%, 세마글루타이드군 40%로 두 배 가까이 갈렸습니다 9월 1일 한스비즈 보도.
    허리둘레는 평균 10.5cm와 8.7cm 줄어 에크노글루타이드 쪽이 1.8cm 더 감소했습니다 이데일리 보도.
    세 항목 모두 통계적으로 유의했고, 세마글루타이드는 현재 글로벌 비만치료제의 기준이 되는 약이라 단순 수치보다 무게가 다릅니다.
    같은 약을 두고 같은 용량으로 붙여본 비교에서 세 방향 모두 뒤졌다는 것이 이번 발표의 핵심입니다.
    다만 앞에서 말한 대로 163명, 20주 규모에서 나온 결과라는 점은 그대로 두고 다음 절에서 봅니다.

    20주 체중 감소율 에크노글루타이드 -12.8% / 세마글루타이드 -9.5%
    10% 이상 감량 비율 74% / 40%
    허리둘레 감소 -10.5cm / -8.7cm
    비교 방식 같은 용량 2.4mg, 주 1회 주사, 20주 직접 비교
    국내 단계 임상 3상 진행 중 — 승인 전, 처방 불가
    에크노글루타이드 vs 세마글루타이드 — 20주 감량 비교

    직접 비교 결과는 왜 무게가 다르고, 어디까지 믿을 수 있나

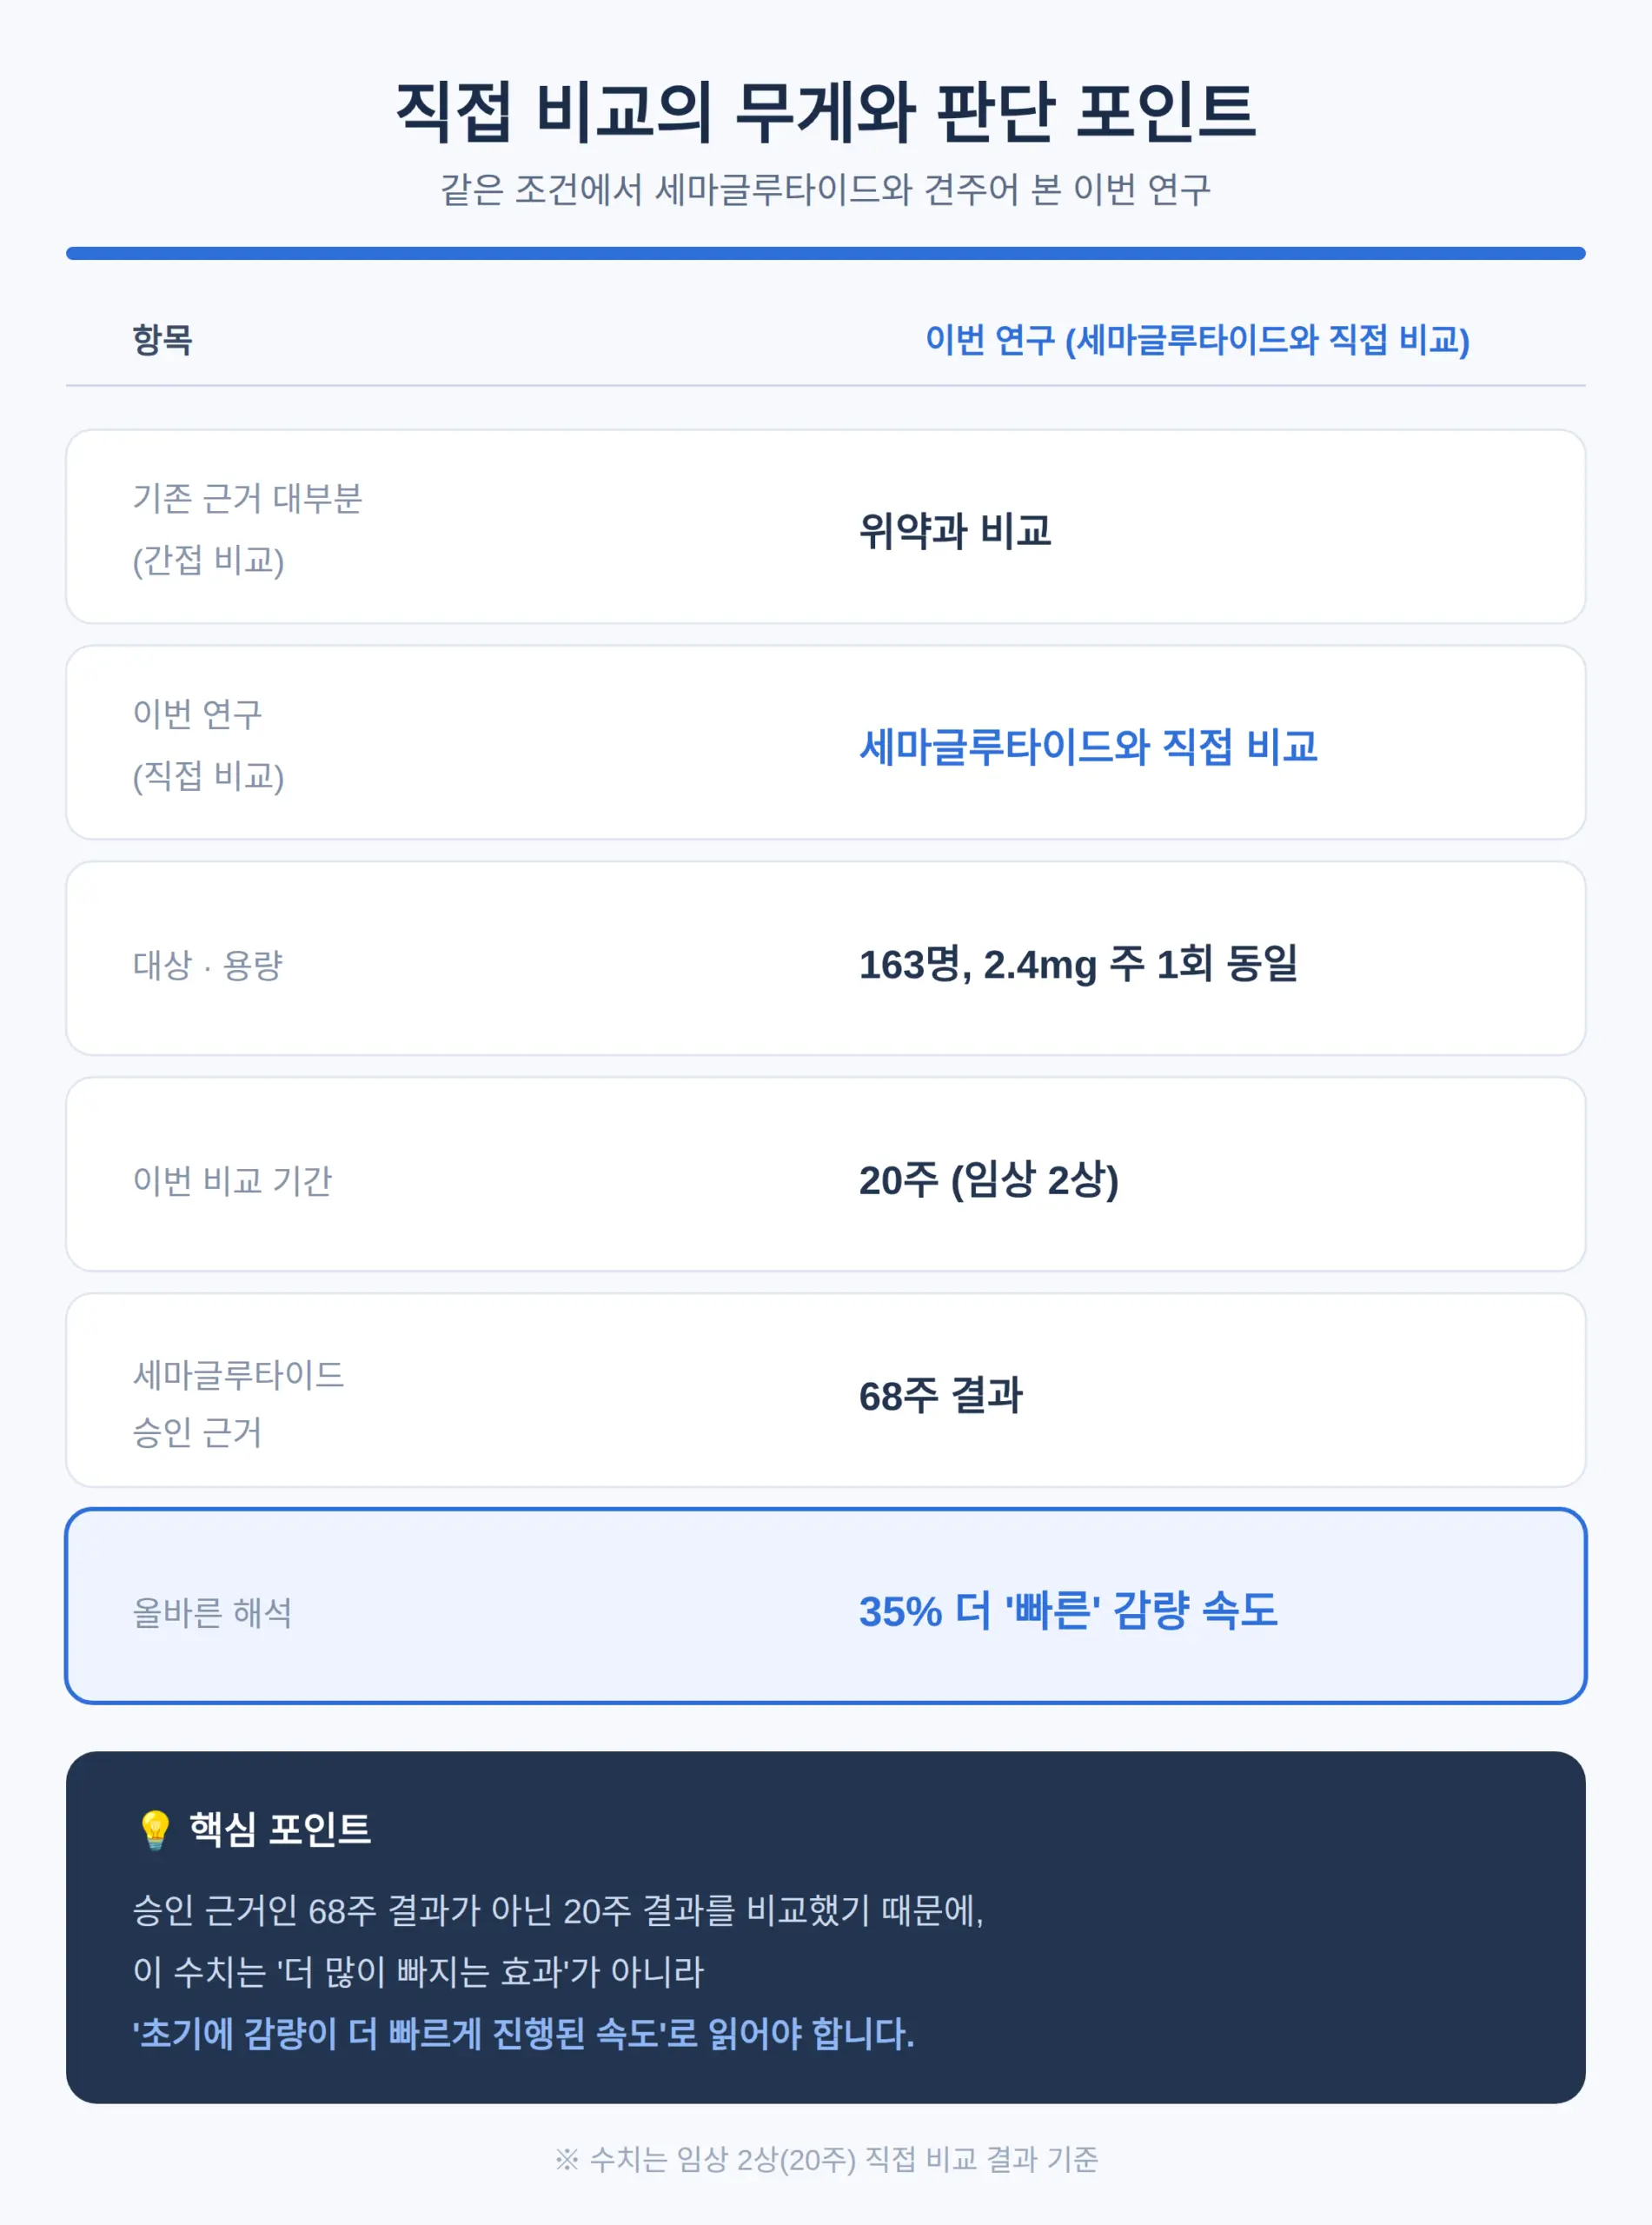
    기존 비만치료제 근거 대부분은 위약과 비교한 것입니다.
    이번 연구는 위약이 아니라 세마글루타이드와 나란히 붙인 직접 비교라 근거의 무게가 한 단계 다릅니다.
    설계도 공정했습니다.
    비만 성인 163명을 둘로 나눠 두 약 모두 2.4mg 유지 용량으로 주 1회 주사했고, 비교 기간은 20주였습니다.
    용량이 다르면 비교 자체가 성립하지 않는데, 이번에는 용량까지 같았습니다.
    여기서 판단이 필요한 지점이 두 개 있습니다.
    첫째, 이 결과는 임상 2상입니다.
    규모가 163명, 기간이 20주라 더 큰 규모와 긴 기간에서 같은 차이가 유지될지는 아직 검증되지 않았습니다.
    둘째, 세마글루타이드의 승인 근거가 68주 결과인 것과 달리 이번 비교는 20주입니다.
    감량 속도 차이와 최종 감량 차이는 같지 않습니다.
    그래서 "세마글루타이드보다 35% 더 빠진다"는 속도 차이로 읽는 것이 맞고, 최종 감량량이 그만큼 더 크다고 확정하면 안 됩니다.
    확정은 이후 3상 결과와 승인 심사에서 이뤄집니다.

    직접 비교의 무게와 판단 포인트

    👉 헬리코박터 제균 치료, 국산 신약 자큐보 3상 승인 — 414명 비교 시험 시작

    부작용은 정말 덜할까 — cAMP 편향 설계와 근거의 한계

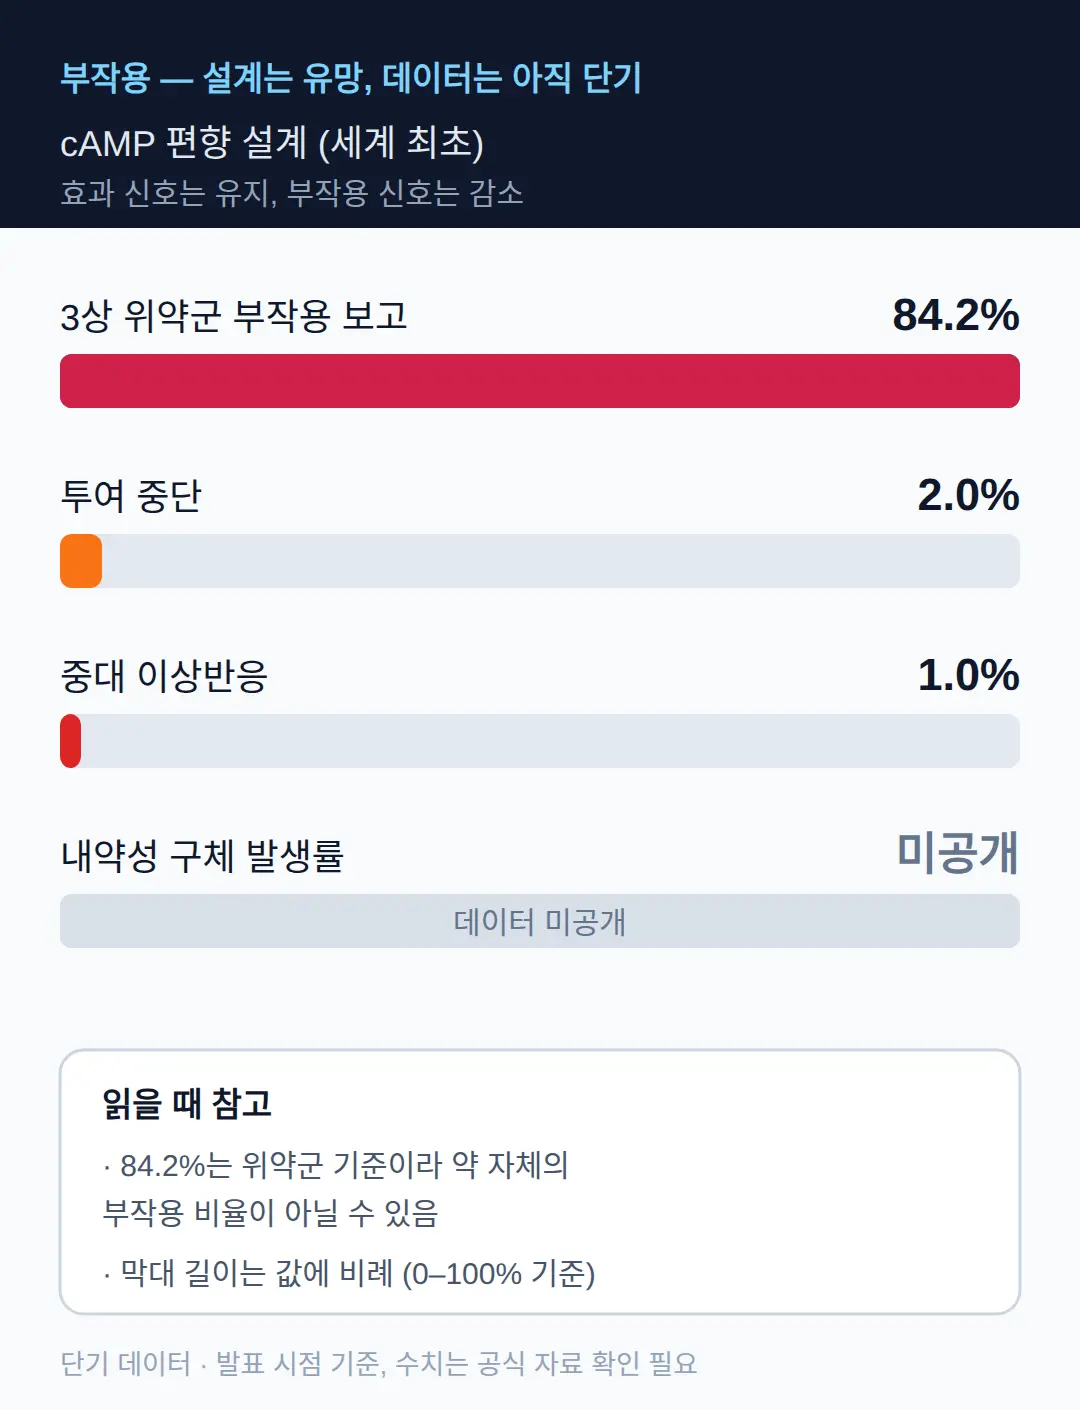
    에크노글루타이드는 세계 최초로 cAMP 편향 설계를 적용한 GLP-1 수용체 작용제입니다.
    같은 수용체라도 효과 쪽 신호는 살리고 부작용 쪽 신호는 줄이도록 만든 물질이라, 감량 효과를 유지하면서 위장관 부작용은 덜할 것이라는 기대가 붙습니다.
    이번 직접 비교에서도 위장관 부작용 측면에서 우수한 내약성이 보고됐습니다.
    그런데 그 ‘우수하다’는 판단에 쓸 수 있는 구체적 발생률 수치는 공개되지 않았습니다.
    참고할 수 있는 것은 이전 임상입니다.
    과체중·비만 성인 664명을 48주 투여한 중국 3상에서 부작용 보고는 92.8~93.4%(위약 84.2%)였고, 투여 중단은 2.0%, 중대 이상반응은 1.0%였으며 2025년 6월 머니투데이 보도에 따르면 대부분 식욕 감소·설사·메스꺼움 같은 경증이었습니다.
    정리하면 부작용 관련 주장은 설계 의도와 단기 임상 데이터에 근거한 것이고, 장기 사용 안전성 데이터는 아직 없습니다.
    승인 전인 물질에서 이 정도까지가 확인된 부분입니다.

    부작용 — 설계는 유망, 데이터는 아직 단기

    👉 위고비 다음 신약 제나감티드, 국내 임상3상 돌입 — 2상서 14.6% 감량

    국내 승인은 언제 — HK이노엔 3상 진행 단계

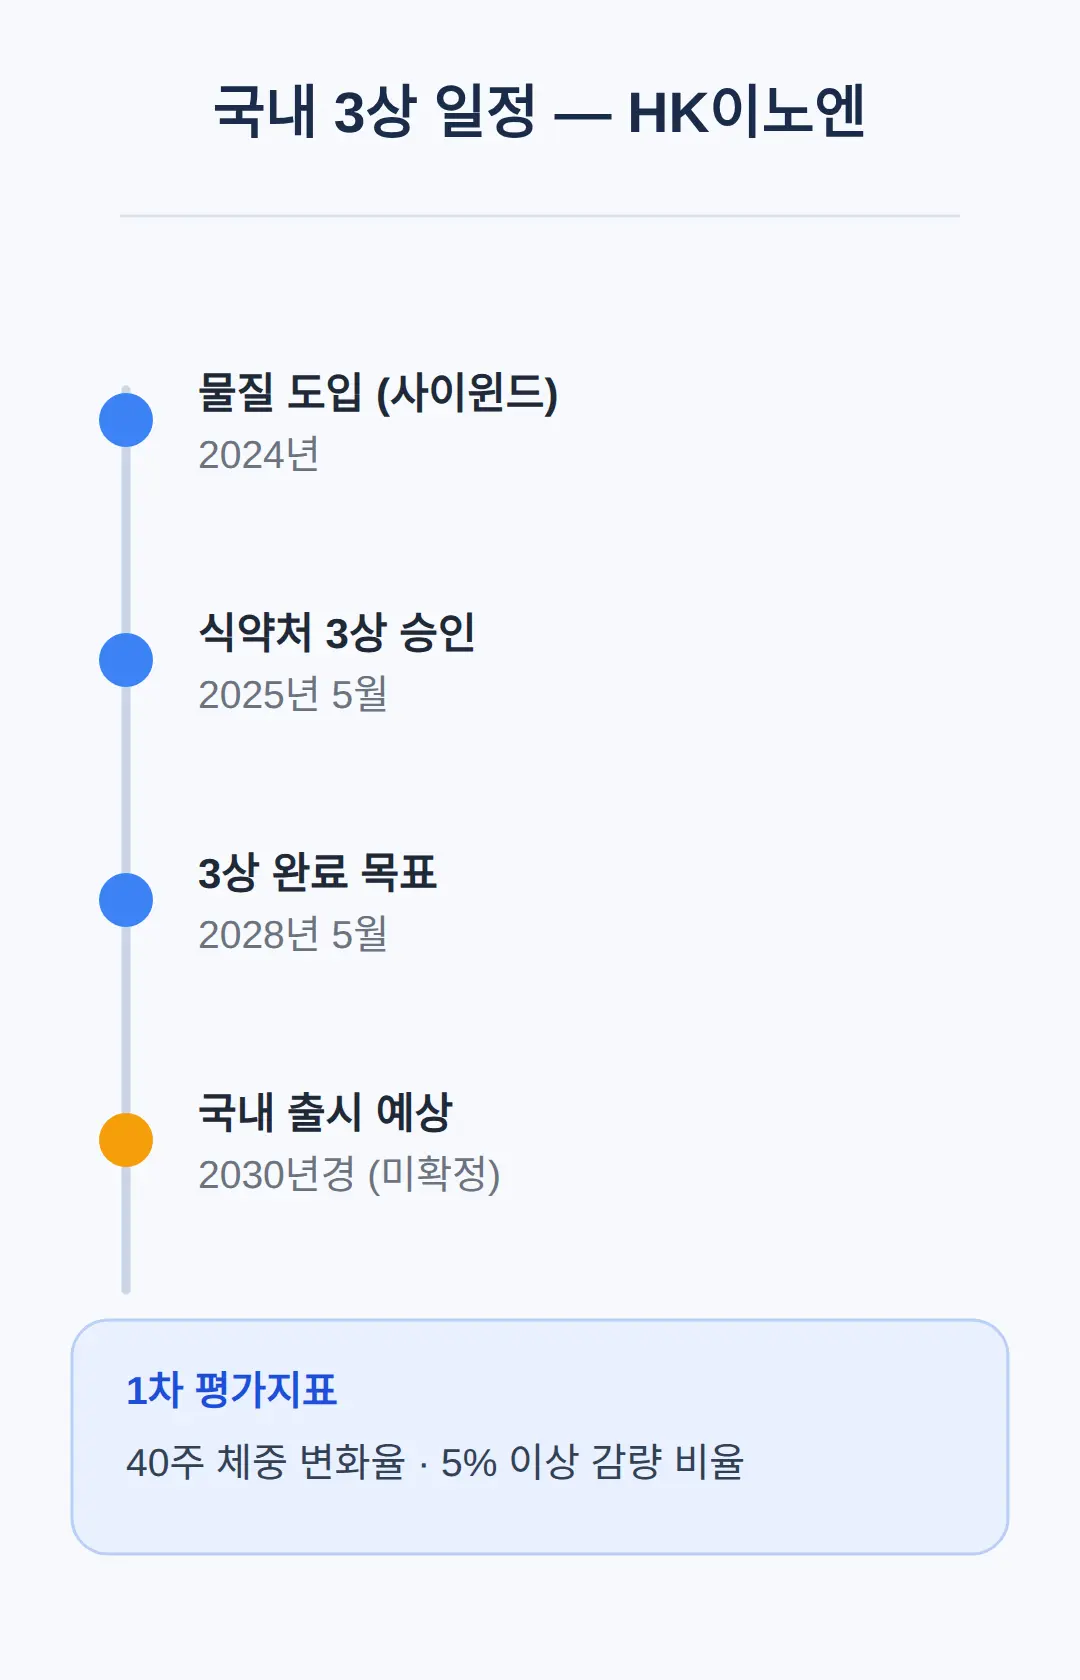
    국내에서는 HK이노엔이 2024년 사이윈드에서 이 물질을 도입해 비만치료제·당뇨치료제 임상 3상을 진행 중입니다 2025년 5월 약업신문 보도.
    국내 3상은 2025년 5월 식약처 승인을 받았고, 비만·과체중 성인 대상 위약 대조로 40주 체중 변화율과 5% 이상 감량 비율을 1차 평가지표로 봅니다.
    완료 목표는 2028년 5월로, 승인부터 완료까지 약 36개월이 걸리는 일정입니다.
    회사는 임상·허가 일정을 고려해 국내 출시를 2030년경으로 예상하고 있지만, 이는 확정된 일정이 아닙니다.
    중요한 것은 지금 이 물질이 국내에서 승인된 치료제가 아니라는 점입니다.
    지금 나온 모든 감량 수치는 임상시험 단계 데이터이고, 처방이나 사용 가능한 선택지가 아닙니다.
    위고비 등 국내 승인된 비만치료제와 혼동하지 않는 것이 이 글에서 가장 실용적인 판단입니다.

    국내 3상 일정 — HK이노엔

    👉 ADA 2026 직접 비교 2상 발표 내용 정리 (메디헤럴드)

    👉 감량 비율·허리둘레 결과와 국내 상업화 속도 (한스비즈)

    👉 연구 규모와 투여 조건 등 발표 세부 내용 (이데일리)

    👉 중국 임상 3상 결과와 국내 출시 예상 시점 정리 (머니투데이)

    👉 국내 3상 설계·IND 승인 일정 보도 (약업신문)

    함께 보면 좋은 글

    📎 위고비 총정리
    📎 비만 치료제 보팡글루타이드 3상, -18.54%는 중국 48mg군 결과
    📎 위고비필 효과 64주 13.6% 감량, 국내 허가 심사 돌입
    📎 📅 다가오는 일정 — 발매·개봉·발표 캘린더

    참고 자료

    에크노글루타이드 감량 데이터 한눈에 보기

    • 국내 임상 3상은 2028년 5월 완료 목표로 진행 중입니다
    • 3상 결과 발표가 다음 확인 포인트입니다 — 직접 비교의 차이가 큰 규모에서 유지되는지가 거기서 갈립니다
    • 이 글의 숫자는 2026년 9월 1일 국내 보도 기준입니다. 그 뒤 발표 내용은 다시 확인해야 합니다

    자주 묻는 질문

    Q. 세마글루타이드보다 감량 효과가 얼마나 더 큰가요?

    20주 기준 체중 감소율은 12.8% 대 9.5%로 감량 속도가 35% 가까이 컸고, 10% 이상 감량 비율은 74% 대 40%였습니다. 다만 임상 2상·163명·20주 결과라 최종 감량 차이라고 확정하기는 이릅니다.

    Q. 허리둘레 변화도 세마글루타이드보다 컸나요?

    20주간 평균 -10.5cm로 세마글루타이드의 -8.7cm보다 약 20% 더 큰 감소를 보였고, 통계적으로도 유의했습니다(P<0.05).

    Q. 부작용은 기존 GLP-1 계열보다 가벼운가요?

    위장관 부작용 측면에서 우수한 내약성이 보고됐습니다. 이는 세계 최초 cAMP 편향 설계 덕분인데, 다만 2상 규모라 확정적 판단은 어렵고 국내 3상에서 추가 확인이 필요합니다.

    Q. 국내에서 언제 쓸 수 있게 되나요?

    현재 비만치료제·당뇨치료제 국내 임상 3상이 진행 중이고, 3상 완료 목표는 2028년 5월입니다. 회사 예상 출시 시점은 2030년경이지만 확정된 일정은 아닙니다.

    승인 전 신약 소식은 감량 수치와 함께 연구의 규모·기간·비교 방식까지 함께 확인해야 합니다.

    #에크노글루타이드 #에크노글루타이드감량 #비만치료제 #위고비 #세마글루타이드 #GLP-1 #체중감량주사 #HK이노엔

  • HFpEF 치료제 처음 Class IA 등극 — 피네레논이 근거 삼은 3상 한 건

    HFpEF 치료제 처음 Class IA 등극 — 피네레논이 근거 삼은 3상 한 건

    8월 31일 유럽심장학회(ESC)가 2026년 심부전 가이드라인을 발표했습니다.
    권고 대상은 증상이 있는 박출률 보존 심부전(HFpEF) 환자입니다.
    MRA를 SGLT2 억제제와 함께 조기에 쓰라고 권고했고 등급은 최상위인 Class IA입니다.
    HFpEF는 심부전의 약 절반을 차지하는데, MRA 치료 범위가 이쪽까지 확대된 것입니다.
    권고의 근거가 된 임상시험과 국내 승인 현황, 적용 대상을 아래에서 정리했습니다.

    목차

    1. HFpEF 치료제 지도가 바뀌는 자리 — 케렌디아 국내 승인
    2. Class IA 권고의 근거, FINEARTS-HF 3상
    3. SGLT2 억제제와 조기 병용, LVEF 50% 재분류
    4. 국내 진료지침은 아직 한 단계 아래
    5. 주의할 점과 적용 대상

    HFpEF 치료제 지도가 바뀌는 자리 — 케렌디아 국내 승인

    케렌디아의 성분인 피네레논은 스테로이드가 아닌 선택적 MRA(미네랄코르티코이드 수용체 차단제) 입니다.
    혈압·체액 조절 경로와 염증·섬유화 경로를 함께 겨냥하는 약물입니다.
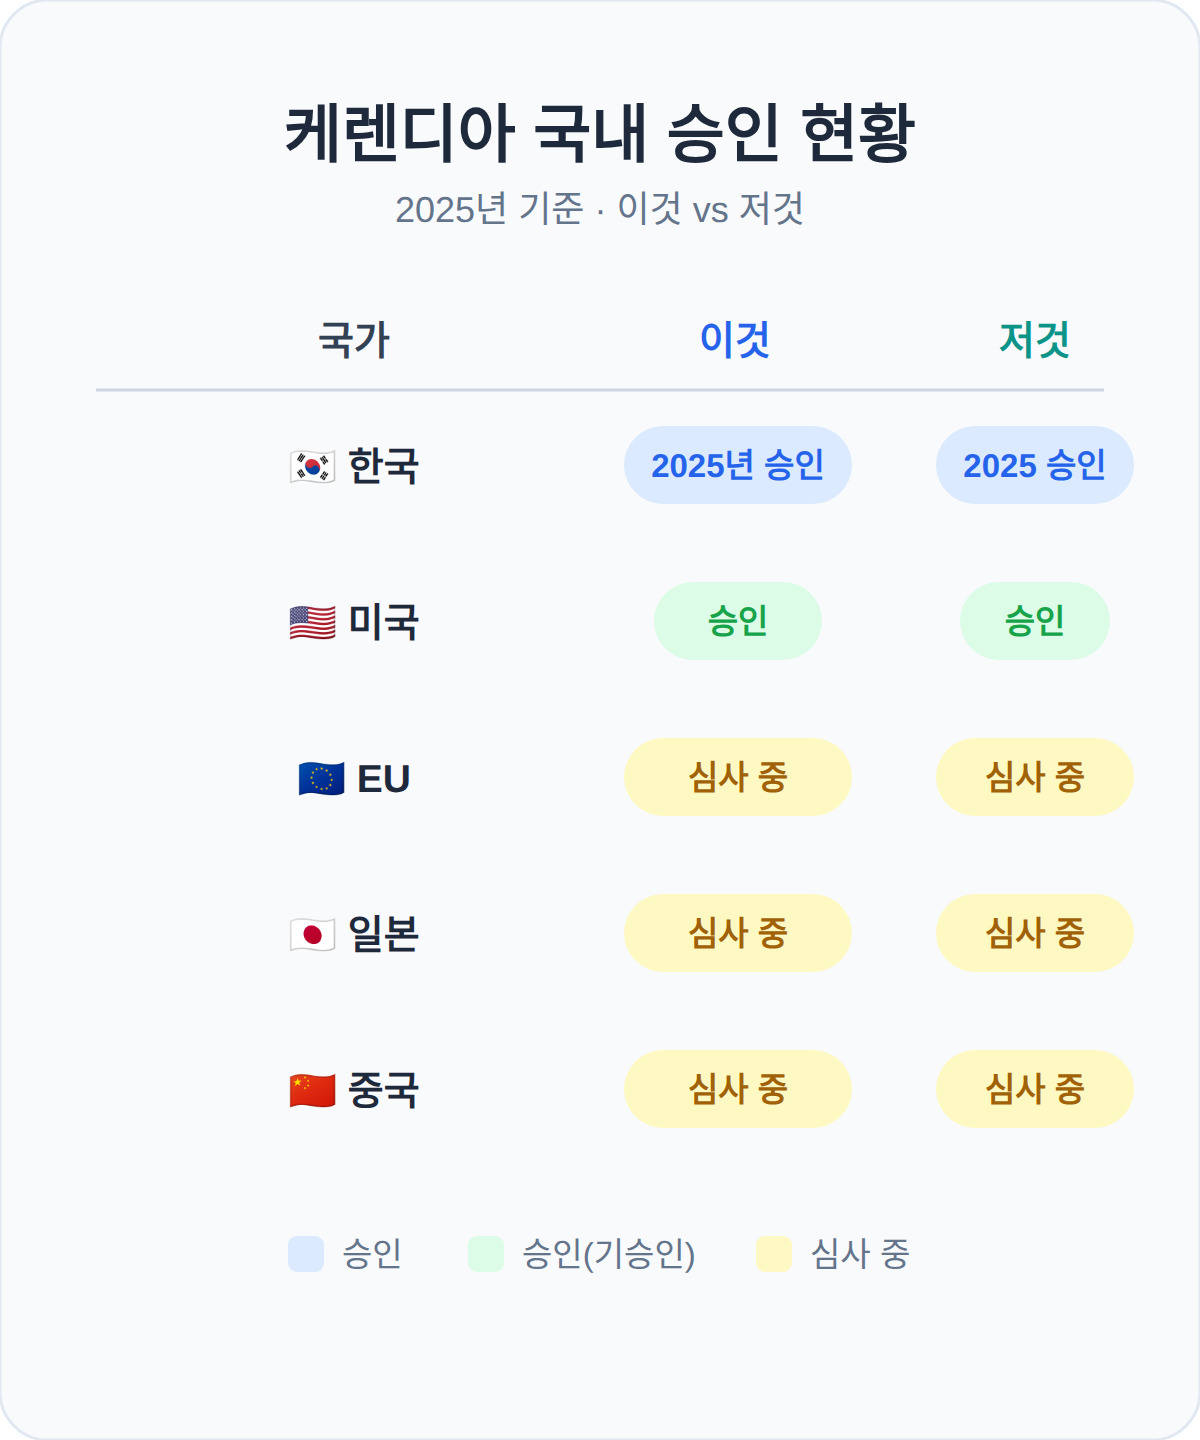
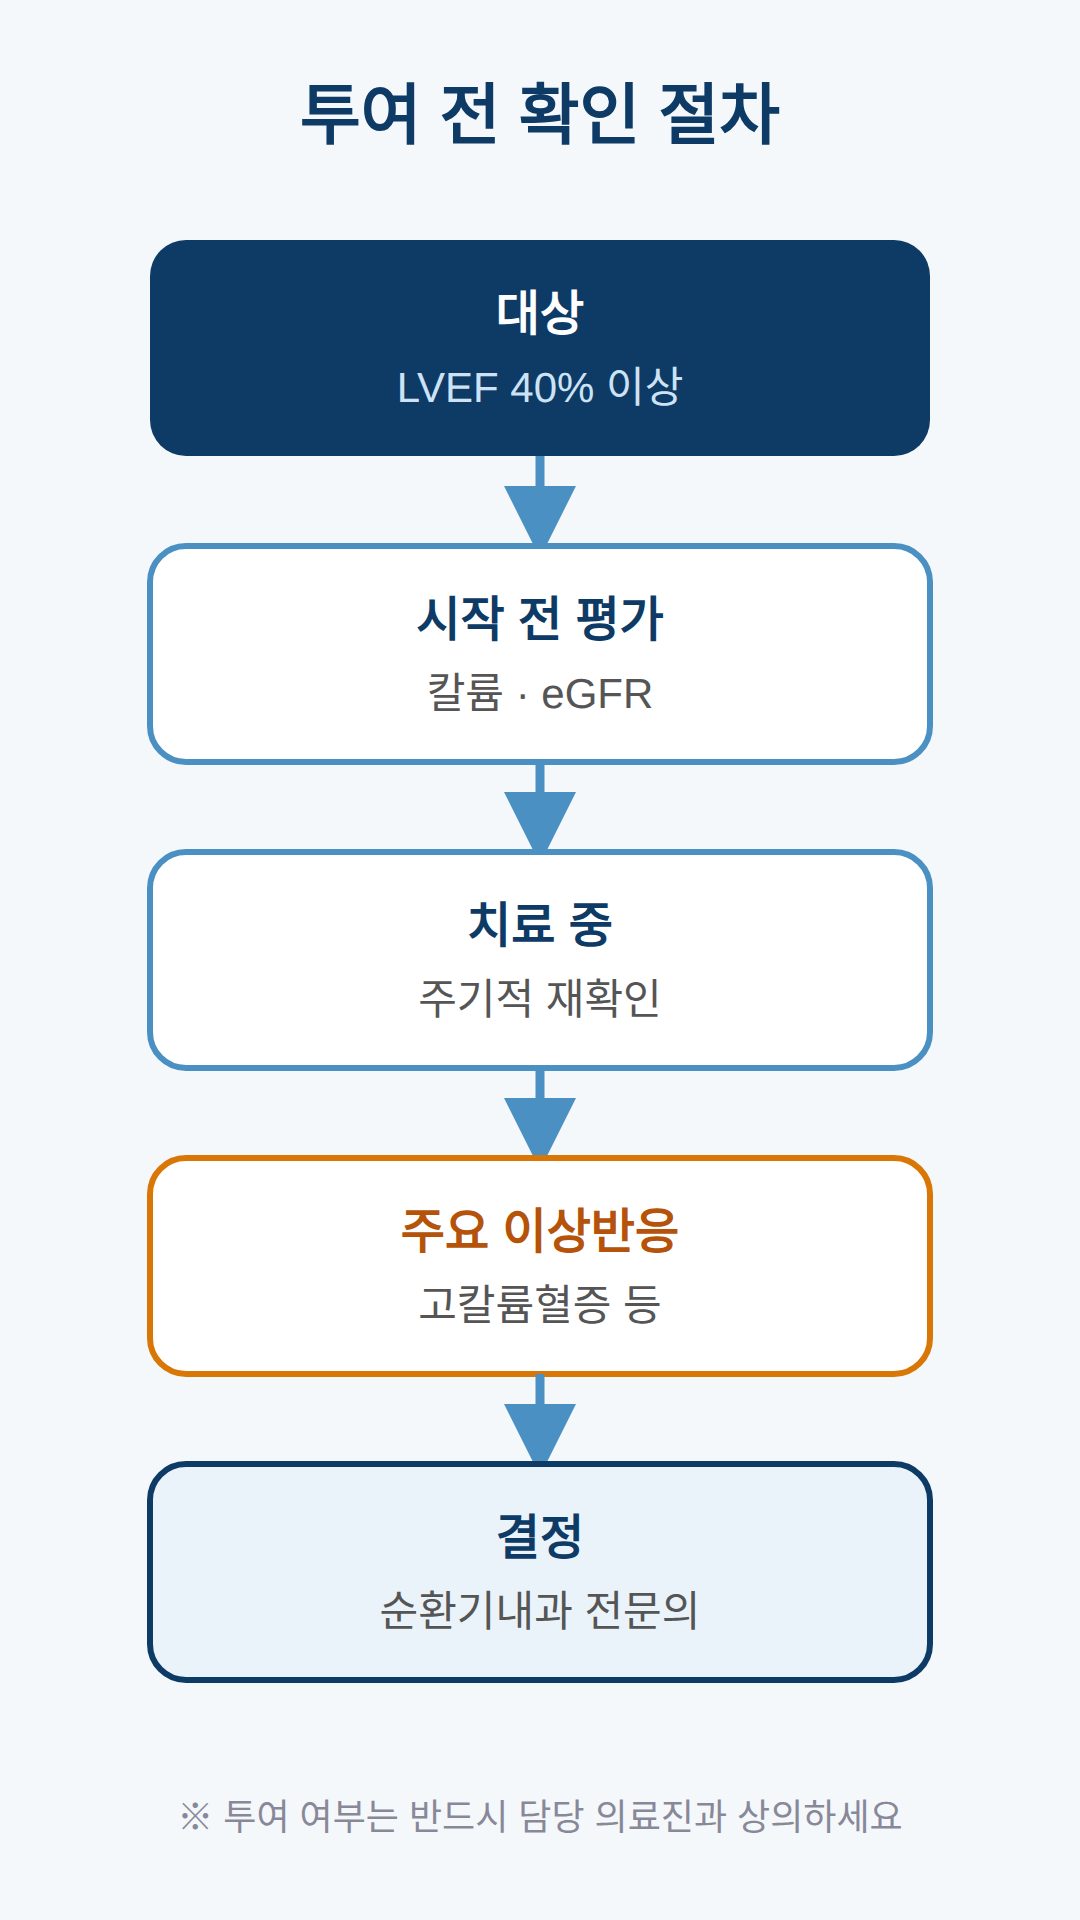
    식약처는 2025년 LVEF 40% 이상 성인 만성 심부전에 적응증을 허가했습니다.
    미국에 이어 세계 두 번째이고, EU·일본·중국은 아직 심사 중입니다.
    심부전은 전 세계 6,400만 명 이상이 앓고 있습니다.
    이 중 LVEF 40% 이상인 쪽이 약 절반으로 3,200만 명가량 됩니다.
    8월 31일 유럽심장학회 가이드라인 발표 보도에 따르면 이번 권고로 MRA 치료 범위가 HFpEF까지 확대됐습니다.

    권고 등급 Class I, Level A (최상위)
    근거 임상 FINEARTS-HF 3상, 환자 6,001명
    효과 심부전 사건 16% 감소 (위약 대비)
    치료 전략 SGLT2 억제제와 조기 병용
    국내 승인 LVEF 40% 이상 만성 심부전 (2025년)
    케렌디아 국내 승인 현황
    HFpEF 치료제 지도가 바뀌는 자리 — 케렌디아 국내 승인
    사진: Scattered pills — CC0 1.0 (Openverse)

    Class IA 권고의 근거, FINEARTS-HF 3상

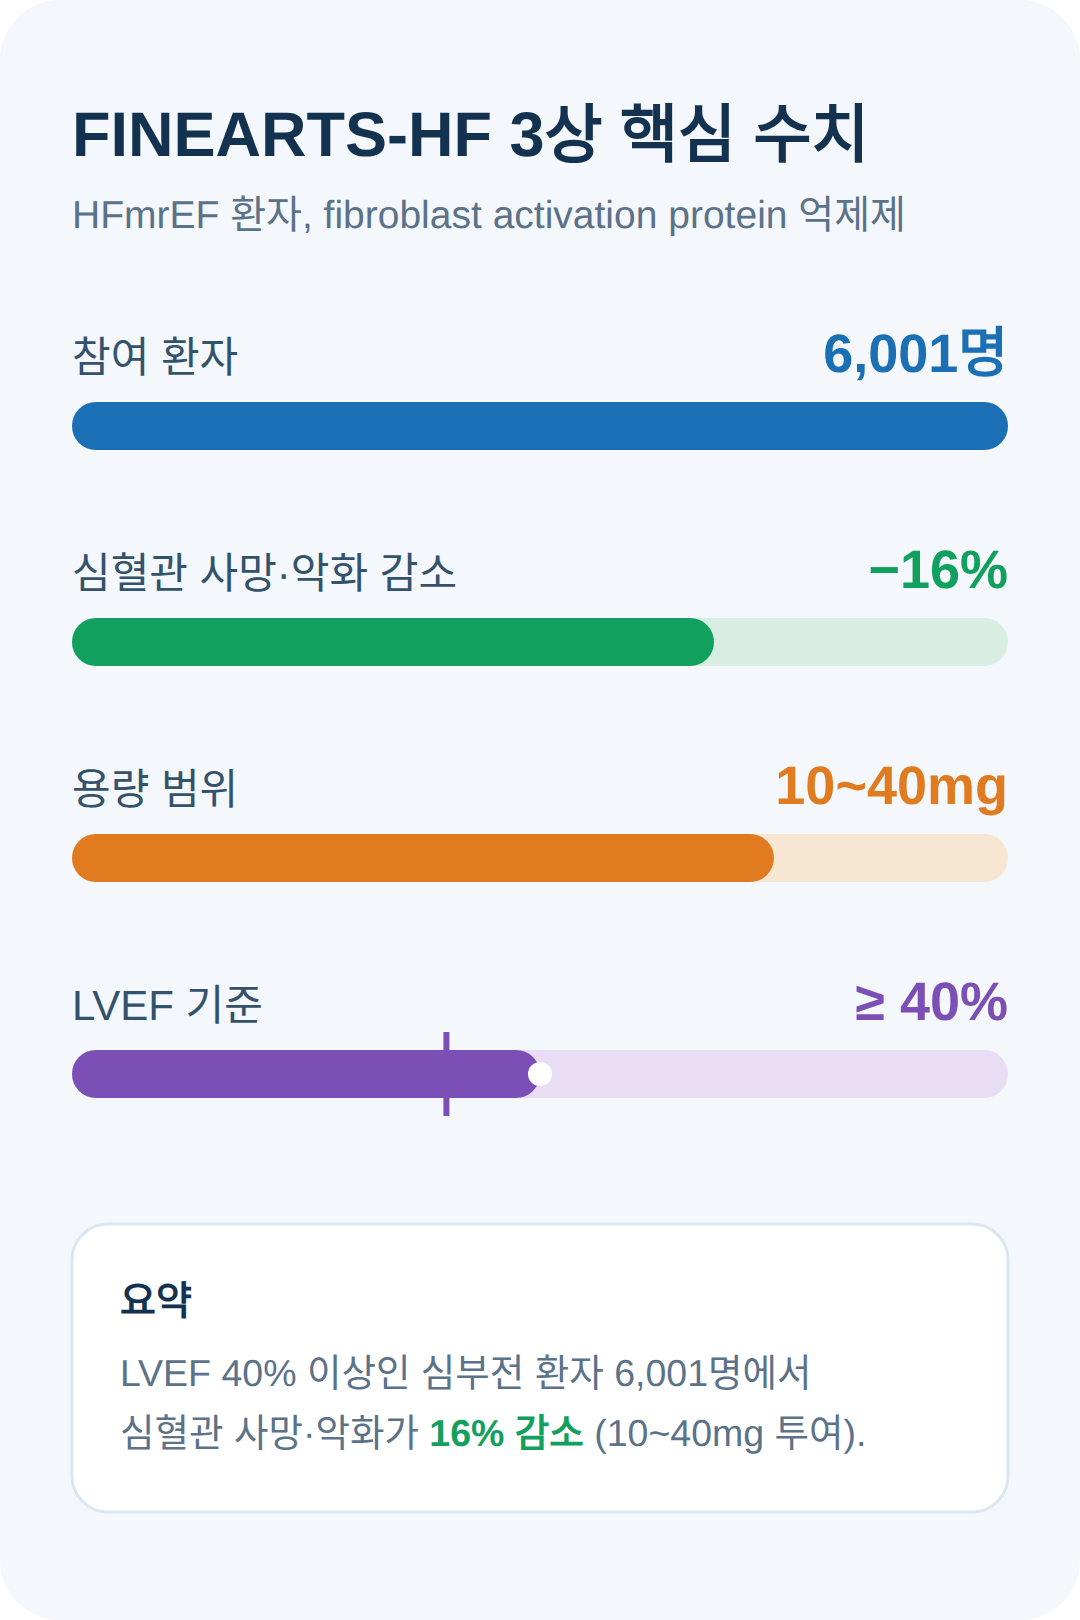
    권고의 뼈대가 된 것은 3상 임상시험 FINEARTS-HF입니다.
    LVEF 40% 이상 심부전 환자 6,001명이 참여했습니다.
    피네레논을 1일 1회 10~40mg 쓴 군과 위약 군을 비교했습니다.
    결과는 심혈관 사망과 심부전 악화 사건을 합친 평가에서 16% 감소였습니다.
    효과는 치료 초기부터 나타났고 추적 기간 내내 유지됐습니다.
    효과는 사전에 정의된 모든 LVEF 구간과 SGLT2 억제제 병용 여부에서 일관되게 나타났습니다.
    임상시험 결과 보도에 따르면 감소분은 주로 심부전 악화 사건에서 왔습니다.
    내약성은 기존에 확립된 안전성 프로파일과 일치하는 수준이었습니다.

    FINEARTS-HF 3상 핵심 수치
    Class IA 권고의 근거, FINEARTS-HF 3상
    사진: FACT- Clinical trials confirm that hydroxychloroquine does not prevent illness or death from COVID-19 by World Health Organization — CC BY-SA 3.0 (Openverse)

    SGLT2 억제제와 조기 병용, LVEF 50% 재분류

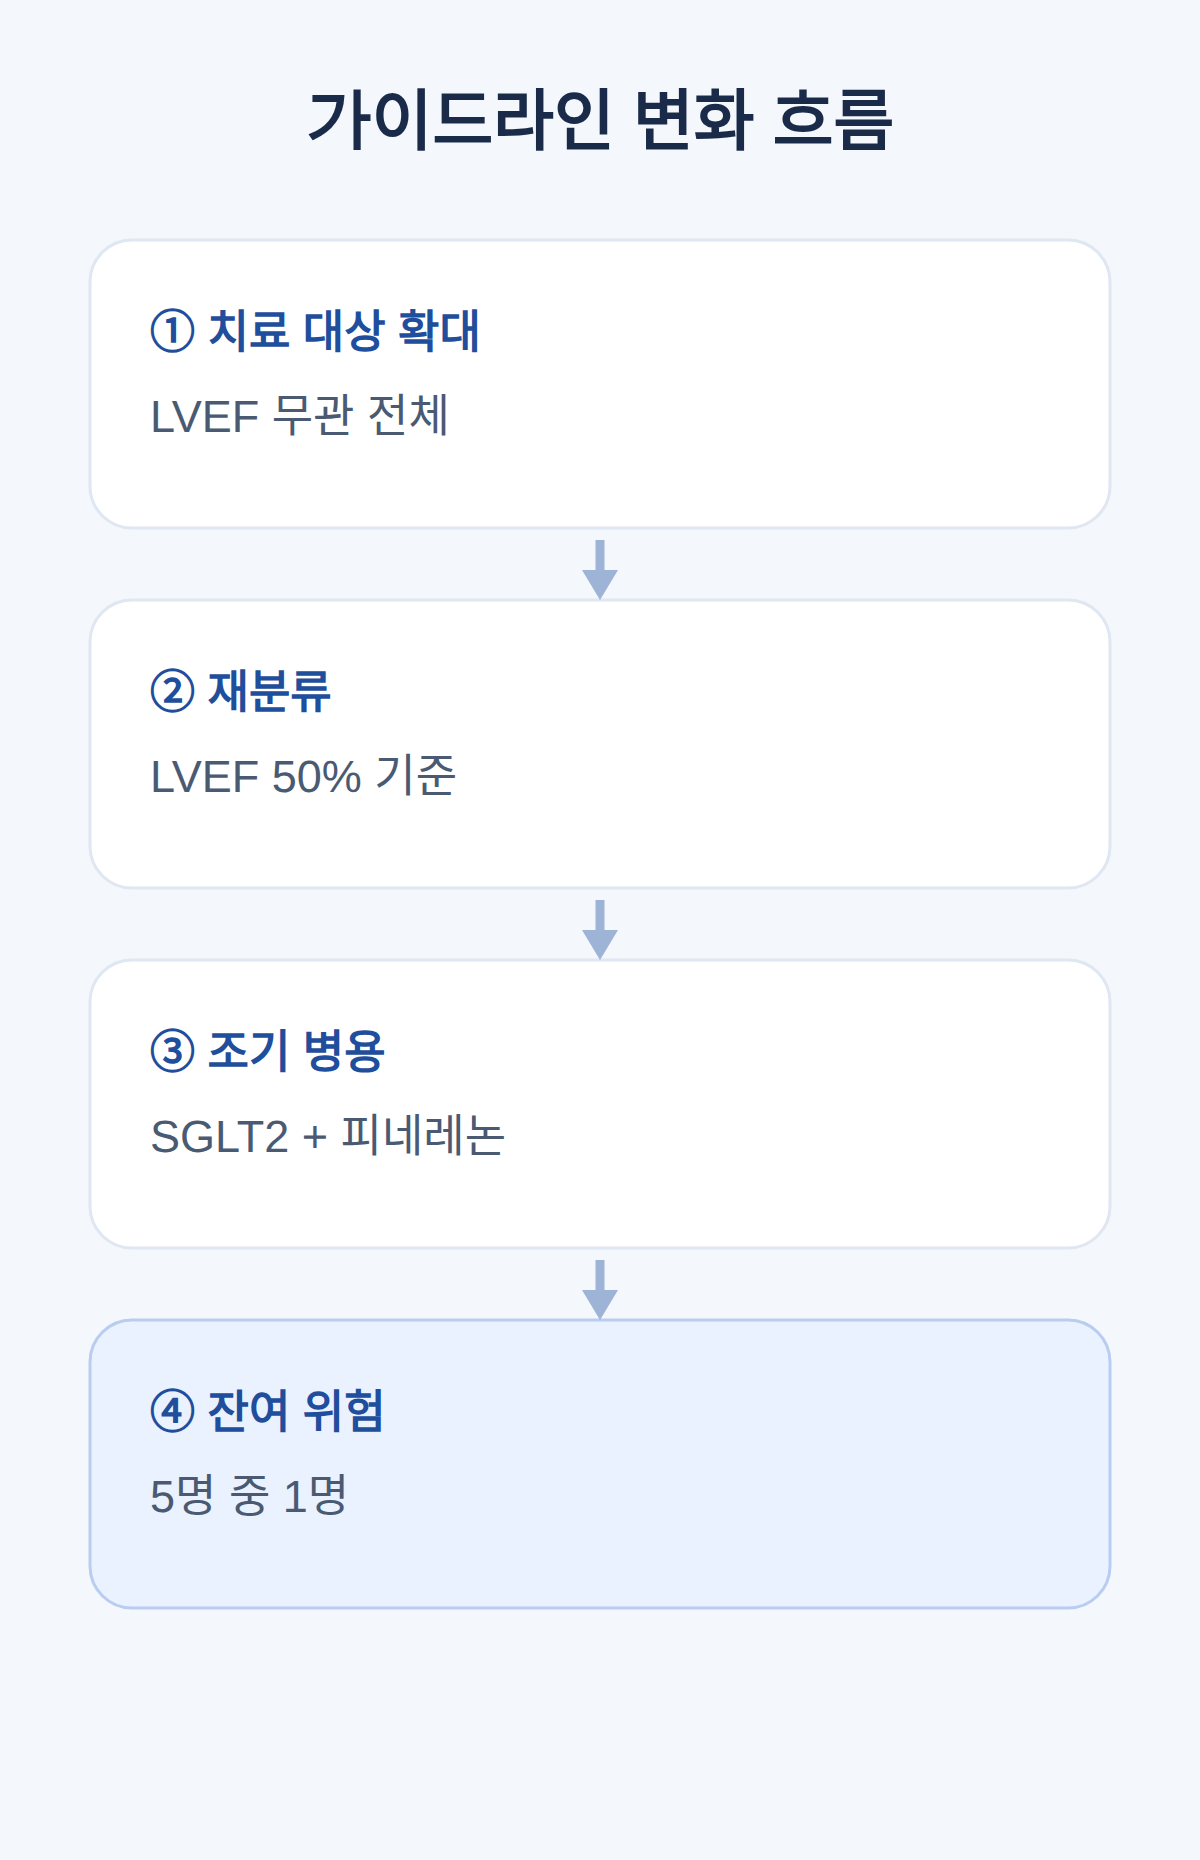
    이번 가이드라인은 권고 대상을 LVEF와 관계없이 만성 심부전 전체로 넓혔습니다.
    즉 박출률이 낮은 쪽과 보존된 쪽 모두에서 MRA가 1순위 약물이 된 것입니다.
    병용 전략도 바뀌었습니다.
    SGLT2 억제제와 피네레논을 기다리지 않고 조기부터 함께 쓰라고 권고합니다.
    분류 체계도 단순해졌습니다.
    만성 심부전을 LVEF 50% 미만과 이상, 두 표현형으로 나눕니다.
    8월 31일 재분류 내용을 담은 보도는 이 권고가 조기 병용 치료의 근거와 자신감을 준다는 국내 심부전학회 전문가 코멘트도 함께 전했습니다.
    지금 치료로도 증상이 있는 환자 5명 중 1명가량이 심부전 관련 사건을 겪는다는 설명이 여기에 붙습니다.

    가이드라인 변화 흐름

    국내 진료지침은 아직 한 단계 아래

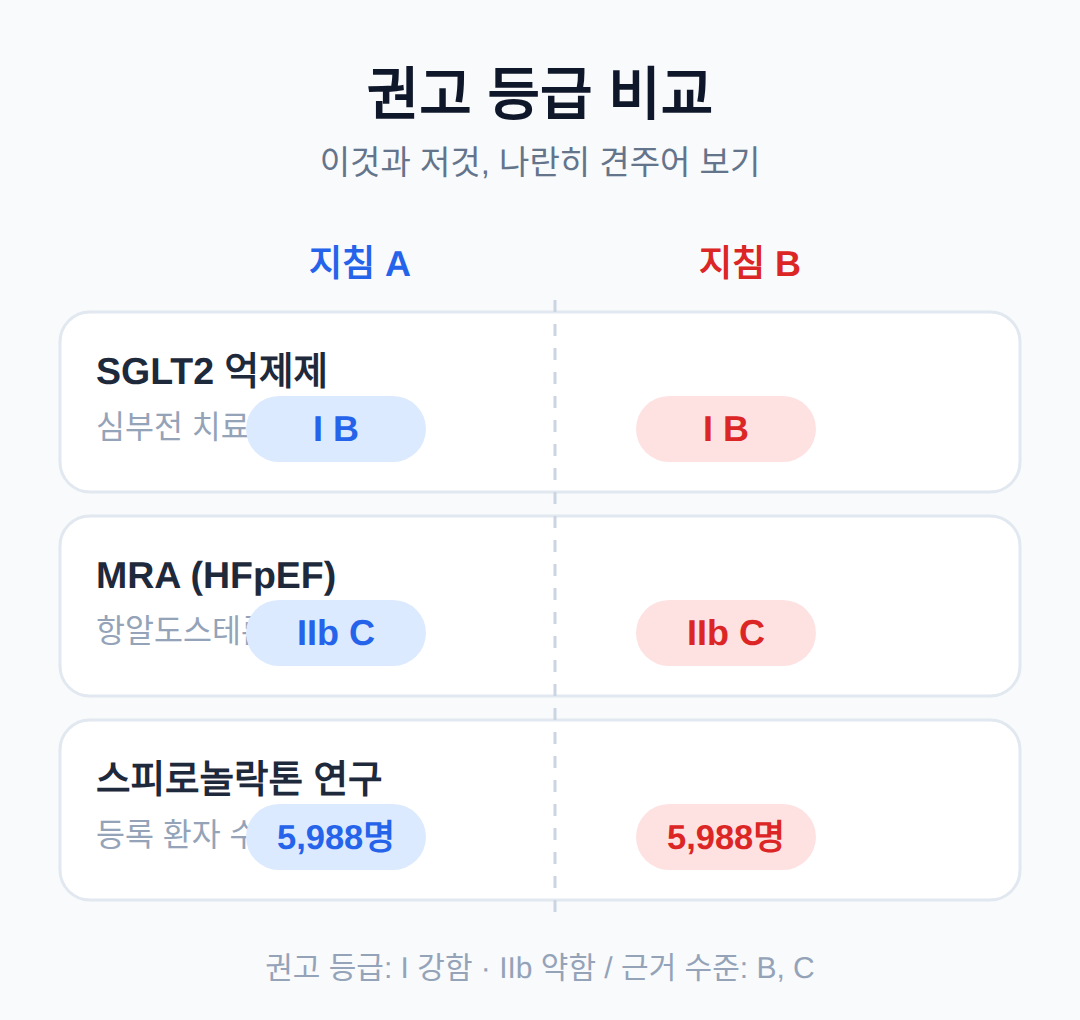
    국내 심부전 진료지침(2025)은 이와 다른 지위를 두고 있습니다.
    같은 지침에서 SGLT2 억제제는 당뇨 유무와 관계없이 권고 등급 I B입니다.
    MRA는 HFpEF에서 등급 IIb C로, 사용을 고려할 수 있는 수준입니다.
    국내 진료지침 문서 기준으로 MRA는 ESC 권고보다 한 단계 아래에 머물러 있습니다.
    순서를 보면 이해가 쉽습니다.
    기존 스테로이드 MRA인 스피로놀락톤은 입원 감소 경향에 그쳤고 고칼륨혈증 부담이 있었습니다.
    대신 SGLT2 억제제가 5,988명 규모 연구에서 심부전 입원을 줄이며 먼저 핵심 치료제가 됐습니다.
    FINEARTS-HF는 그 흐름의 다음 단계로, MRA 쪽 근거를 처음으로 채운 시험입니다.

    권고 등급 비교

    주의할 점과 적용 대상

    보고된 주요 이상반응은 고칼륨혈증, 저혈압, 저나트륨혈증, 신장기능 악화입니다.
    치료 시작 전 혈청 칼륨과 신장기능(eGFR)을 평가하고 치료 중 주기적으로 다시 확인하는 절차가 허가 정보에 담겨 있습니다.
    적용 대상도 넓어졌습니다.
    2형 당뇨병이 있는 만성콩팥병에서도 같은 최상위 등급 권고가 붙었습니다.
    한편 허가 적응증 기준으로는 LVEF 40% 이상의 증상이 있는 심부전 환자가 대상입니다.
    약물 선택과 용량은 반드시 순환기내과 전문의 판단으로 결정됩니다.
    미국 허가와 이상반응 보도에서도 투여 전 평가 절차가 강조돼 있습니다.

    투여 전 확인 절차

    👉 ESC 2026 가이드라인에서 MRA 권고 내용 (바이오뉴스)

    👉 FINEARTS-HF 시험 설계와 결과 수치 (의약뉴스)

    👉 LVEF 50% 기준 재분류와 전문가 코멘트 (알파비즈)

    👉 2025 국내 심부전 진료지침 권고등급 표 (대한심부전학회)

    👉 케렌디아 미국 허가 범위와 이상반응 정리 (의약뉴스)

    함께 보면 좋은 글

    📎 비만 치료제 보팡글루타이드 3상, -18.54%는 중국 48mg군 결과

    이 글을 읽고 나서 확인할 것

    • 본인이 복용 중인 약에 MRA와 SGLT2 억제제가 포함되어 있는지 진료 때 확인하기
    • HFpEF 진단 점수(H₂FPEF·HFA-PEFF)가 어떤 검사 결과로 계산되는지 알아보기
    • 피네레논 시작 전 칼륨·신장기능 검사 일정이 잡혀 있는지 점검하기

    자주 묻는 질문

    Q. HFpEF 환자에게 이 권고는 무엇을 의미하나요?

    기존에는 SGLT2 억제제가 1순위이고 MRA는 고려 수준이었습니다. MRA도 1순위로 올라섰고, 두 약을 조기부터 함께 쓰라는 권고가 붙은 것이 이번 변경의 핵심입니다.

    Q. 국내 진료지침에서는 아직 몇 등급인가요?

    2025년 지침 기준 MRA는 등급 IIb C로 사용을 고려할 수 있는 수준이며, ESC 권고의 국내 반영 시점은 아직 확정된 정보가 없습니다.

    Q. 효과는 언제부터 나타났나요?

    치료 초기부터 나타났고 추적 관찰 기간 동안 유지됐습니다. 감소분은 주로 심부전 악화 사건에서 나왔습니다.

    HFpEF 치료제 처음 Class IA에 오른 피네레논, 관련 소식을 접한 분이라면 자신의 약 목록과 진료 기록을 한번 확인해 보세요.

    표지 사진: Stethoscope drawing, vintage medical equipmentCC0 1.0

    #HFpEF치료제 #케렌디아 #피네레논 #심부전가이드라인 #박출률보존심부전 #SGLT2억제제 #FINEARTS-HF #심부전치료

  • 알츠하이머 치료제 레켐비 피하주사, 국내는 여전히 2주 1회 정맥주사

    알츠하이머 치료제 레켐비 피하주사, 국내는 여전히 2주 1회 정맥주사

    미국 FDA가 2026년 7월 14일 치료 개시용 레켐비 피하주사를 승인했습니다.
    피하주사 제형 자체는 2025년 9월 유지요법용이 먼저 허가됐습니다.
    알츠하이머 치료제 레켐비 피하주사는 국내에 허가되지 않았습니다.
    국내에서 허가된 제형은 2주에 한 번 맞는 정맥주사 하나입니다.
    미국에서 승인된 것과 국내에서 확인된 것을 갈라 정리했습니다.

    알츠하이머 치료제 레켐비 피하주사, 미국에서 승인된 것

    알츠하이머 치료제 레켐비 피하주사가 2026년 7월 14일 승인됐습니다.
    FDA가 허가한 범위는 치료 개시용입니다.
    250mg 자동주사기 두 개로 주 1회 500mg을 투여합니다.
    주사 한 번에 걸리는 시간은 약 15초이고, 복부나 허벅지에 놓습니다.
    미국에서는 환자나 보호자가 집에서 투여할 수 있습니다.
    에자이와 바이오젠은 2026년 8월 24일 미국에서 이 제형을 출시했습니다.

    이번이 레켐비 피하주사의 첫 승인은 아닙니다.
    FDA는 2025년 9월 유지요법용 피하주사를 먼저 허가했습니다.
    그때 허가된 용량은 주 1회 360mg이었습니다.
    이번 승인으로 치료 시작부터 유지까지 피하주사로 갈 수 있게 됐습니다.

    승인 근거는 임상 3상 Clarity AD의 장기 연장시험입니다.
    주 1회 피하주사가 정맥 투여와 동등한 약물 노출을 달성했습니다.
    부종을 동반한 아밀로이드 관련 영상 이상(ARIA-E) 발생률도 비슷했습니다.
    아래 수치는 정맥 투여로 진행한 본시험 결과입니다.
    Clarity AD가 관찰한 대상은 초기 환자 1,795명입니다.
    관찰 기간 18개월 시점의 임상치매평가척도 점수는 1.21이었습니다.
    같은 시점 위약군은 1.66으로 더 높았습니다.
    정맥 투여 기준으로 악화 속도를 27% 지연시킨 것으로 보고된 값입니다.
    치매가 27% 좋아진다는 뜻은 아닙니다.
    다만 이 승인은 미국 FDA의 결정이고, 국내에는 적용되지 않습니다.

    허가된 제형 정맥주사 1종 · 피하주사 제형은 국내 허가 없음
    식약처 허가일 2024년 5월 24일
    용법 10mg/kg을 2주에 1회, 약 1시간 정맥주입
    총 투여 18개월 · 총 36회
    건강보험 비급여
    피하주사 국내 허가 신청 확인되지 않음
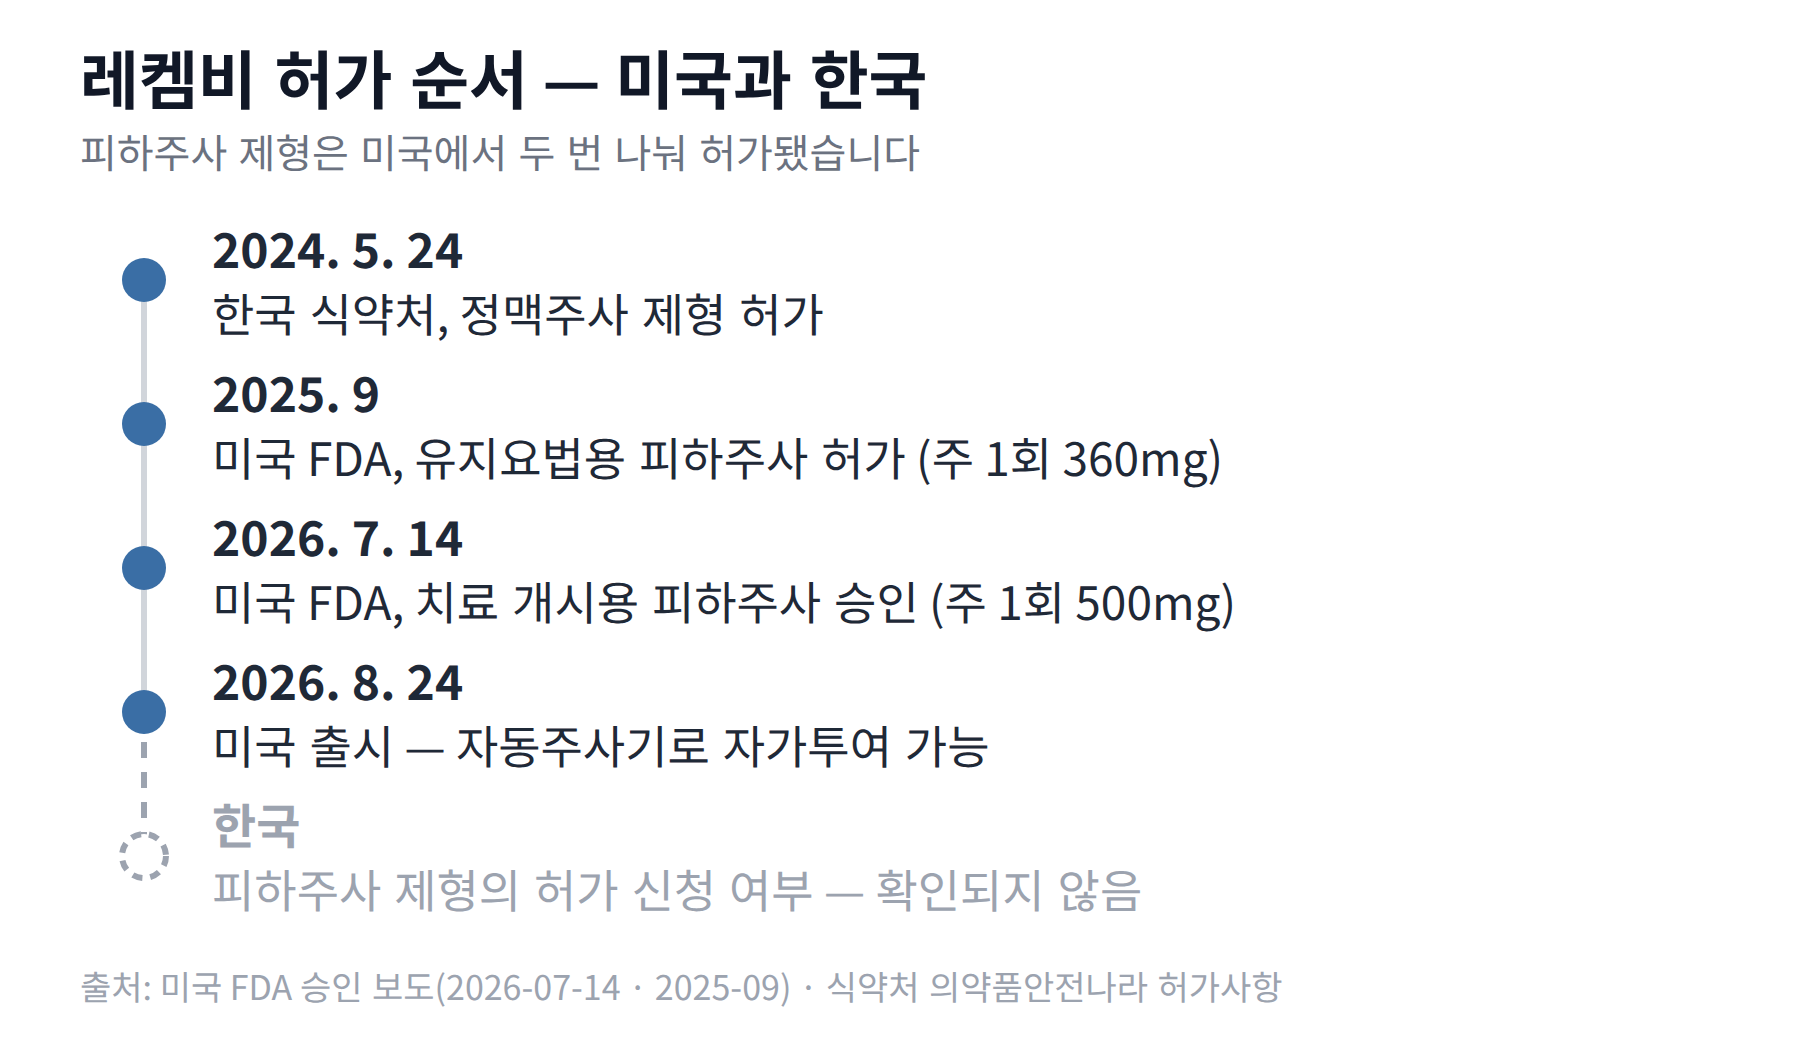
    2024년 5월 한국 정맥주사 허가, 2025년 9월 미국 유지요법용 피하주사 허가, 2026년 7월 미국 치료 개시용 피하주사 승인, 2026년 8월 미국 출시로 이어지고 한국 피하주사 신청은 확인되지 않은 상태로 표시한 세로 연표
    점선으로 그린 맨 아래 칸이 아직 확인하지 못한 단계입니다.

    👉 약사공론 — FDA 치료 개시용 피하주사 승인

    👉 메디칼타임즈 — Clarity AD 18개월 결과와 CDR-SB 점수

    국내에서 맞는 레켐비는 어떤 제형인가?

    식약처가 레켐비를 허가한 날은 2024년 5월 24일입니다.
    허가 범위는 알츠하이머병으로 인한 경도 인지 장애입니다.
    경증 알츠하이머병 성인 환자의 치료도 함께 포함됩니다.

    권장용량은 10mg/kg이고, 2주에 한 번 정맥으로 주입합니다.
    한 번 맞는 데 걸리는 시간은 약 1시간이고, 체중에 따라 달라집니다.
    총 투약 기간은 18개월이고, 횟수로는 36회입니다.

    허가사항은 뇌 MRI 확인을 조건으로 두고 있습니다.
    치료를 시작하기 전에 최근 1년 사이 촬영한 영상을 확인합니다.
    이후 3차·5차·7차·14차 투여 전에 MRI를 다시 실시합니다.
    허가사항은 아밀로이드 관련 영상 이상(ARIA)을 경고하고 있습니다.
    대개 치료 초기에 나타나고 무증상이라고 적혀 있습니다.
    다만 발작과 뇌전증 지속상태를 포함한 중대한 사례도 함께 적혀 있습니다.

    국내 허가 목록에서 확인되는 레켐비 제형은 정맥주사뿐입니다.
    한국에자이 제품 페이지도 같은 용법만 싣고 있습니다.
    피하주사 제형을 국내에서 처방받을 수 있는 단계는 아직 아닙니다.

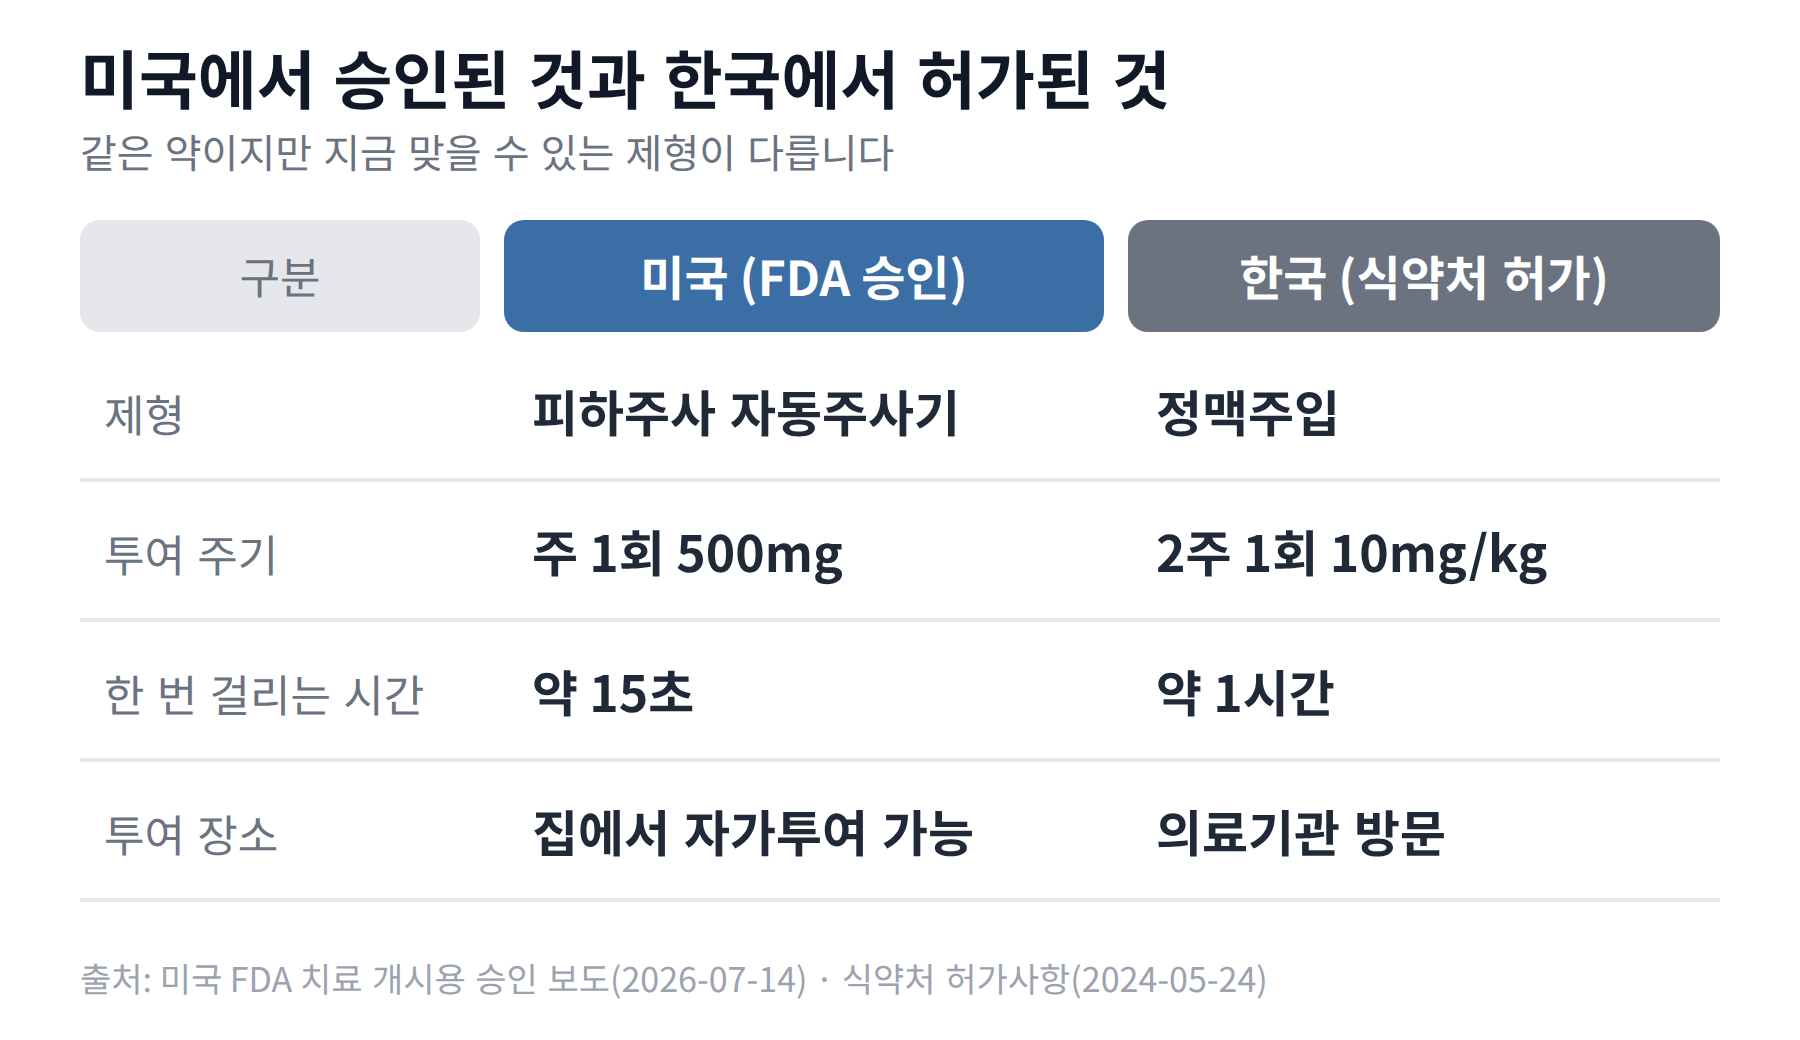
    미국은 피하주사 자동주사기로 주 1회 500mg을 약 15초에 자가투여하고, 한국은 정맥주입으로 2주 1회 10mg/kg을 약 1시간에 걸쳐 의료기관에서 맞는다는 비교표
    파란 열이 미국 FDA 승인 범위이고, 회색 열이 지금 국내에서 맞는 방식입니다.

    👉 식약처 의약품안전나라 — 레켐비 허가사항 원문

    👉 한국에자이 — 레켐비 제품 페이지의 용법용량

    18개월 36회, 약값과 급여는 어디까지 왔나?

    알츠하이머 치료제 레켐비는 건강보험이 적용되지 않는 비급여 의약품입니다.
    18개월 투여 기준 약값은 3,900만~5,070만원으로 보도됐습니다.
    2026년 1월 보도 기준이고, 비급여라 병원과 체중에 따라 다릅니다.
    급여가 적용되지 않으면 이 약값은 환자가 전액 부담합니다.

    급여 적용을 두고 경제성 평가 연구가 2025년에 발표됐습니다.
    분석한 곳은 홍송희 서울약대 교수 연구팀입니다.
    건강보험자 관점 ICER은 1억 9,817만원/QALY였습니다.
    국내 지불의사 임계값 3,000만원/QALY의 여섯 배를 넘는 값입니다.
    평균 71세 환자 1,000명을 가정한 모형입니다.
    연구팀은 약값을 80% 이상 낮춰야 급여가 가능하다고 봤습니다.

    급여가 안 되는 채로도 국내 처방은 빠르게 늘었습니다.
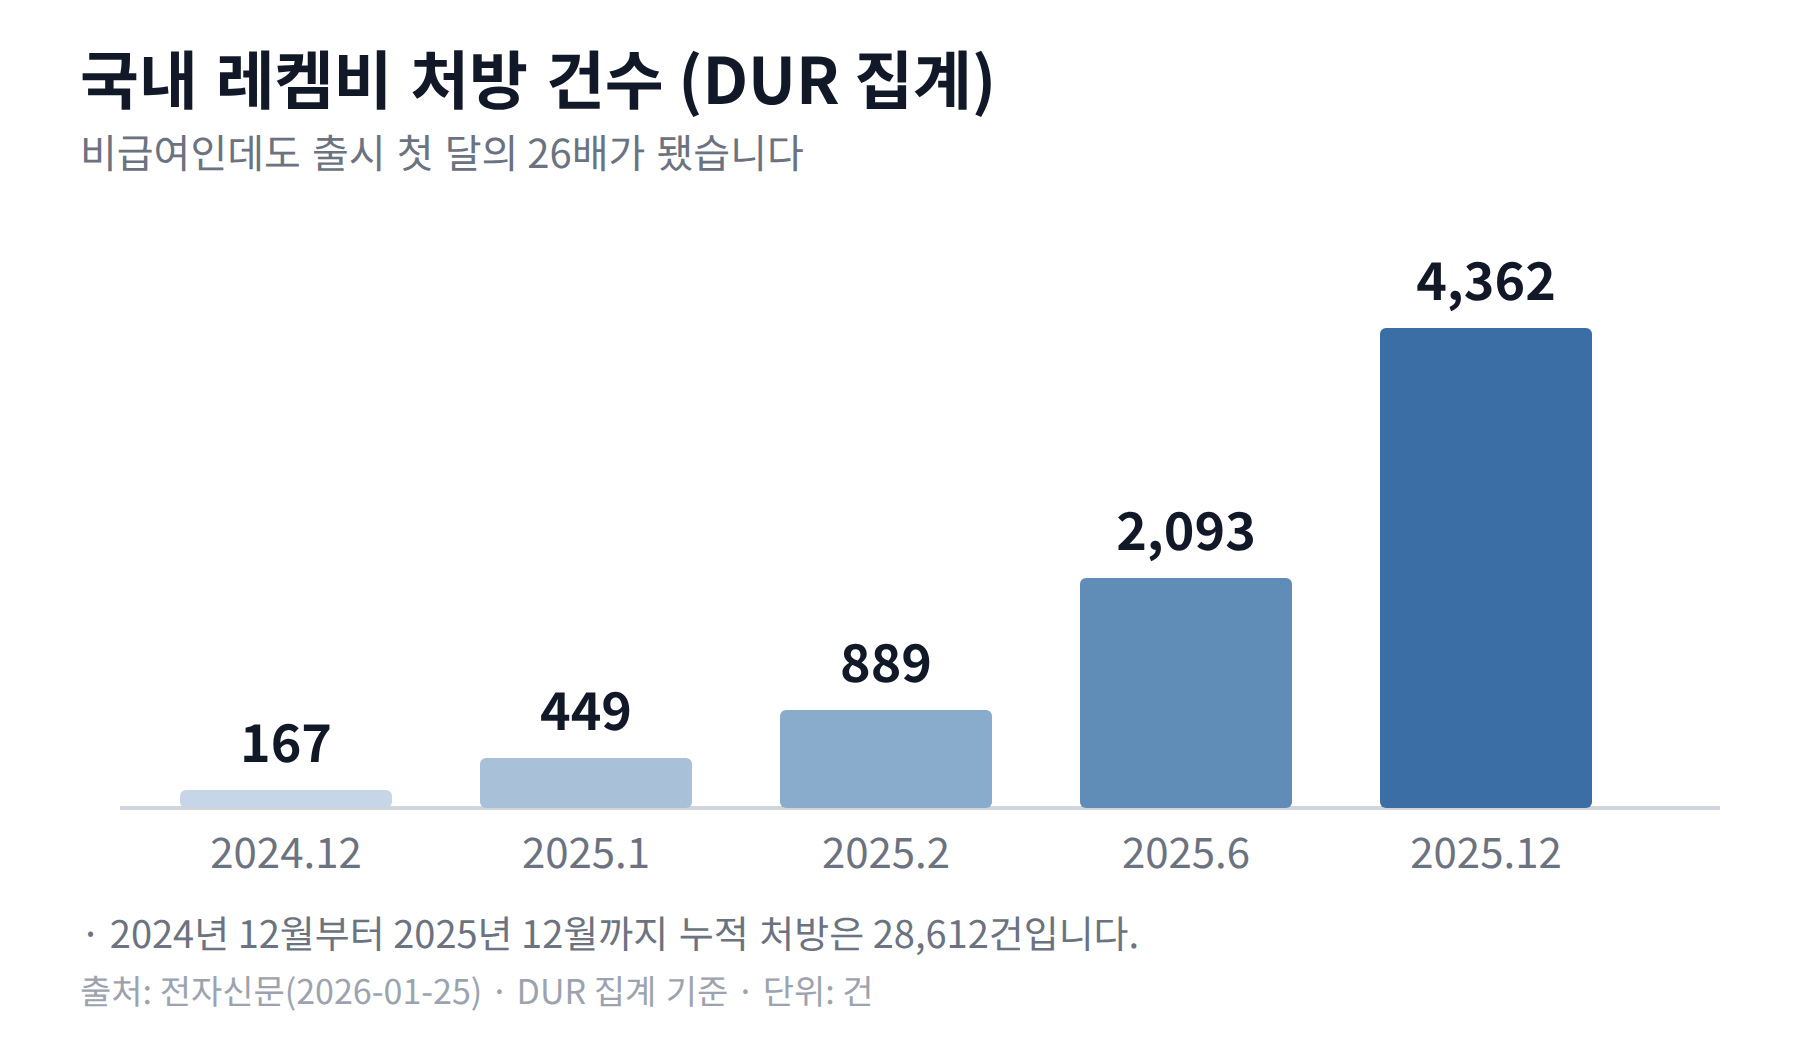
    DUR 집계로 국내 출시 첫 달인 2024년 12월 처방은 167건이었습니다.
    2025년 12월에는 4,362건으로 늘었습니다.
    그때까지의 누적 처방은 28,612건입니다.

    국내 레켐비 처방이 2024년 12월 167건에서 2025년 1월 449건, 2월 889건, 6월 2093건, 12월 4362건으로 늘어난 막대 그래프
    비급여인 채로도 처방이 늘어난 구간이고, 누적은 28,612건입니다.

    👉 전자신문 — 국내 처방 추이와 비급여 약값

    👉 디멘시아뉴스 — 레켐비 경제성 평가 결과

    레켐비 피하주사, 국내 도입은 어디까지 확인되나?

    알츠하이머 치료제 레켐비 피하주사는 여러 나라에서 심사 단계에 있습니다.
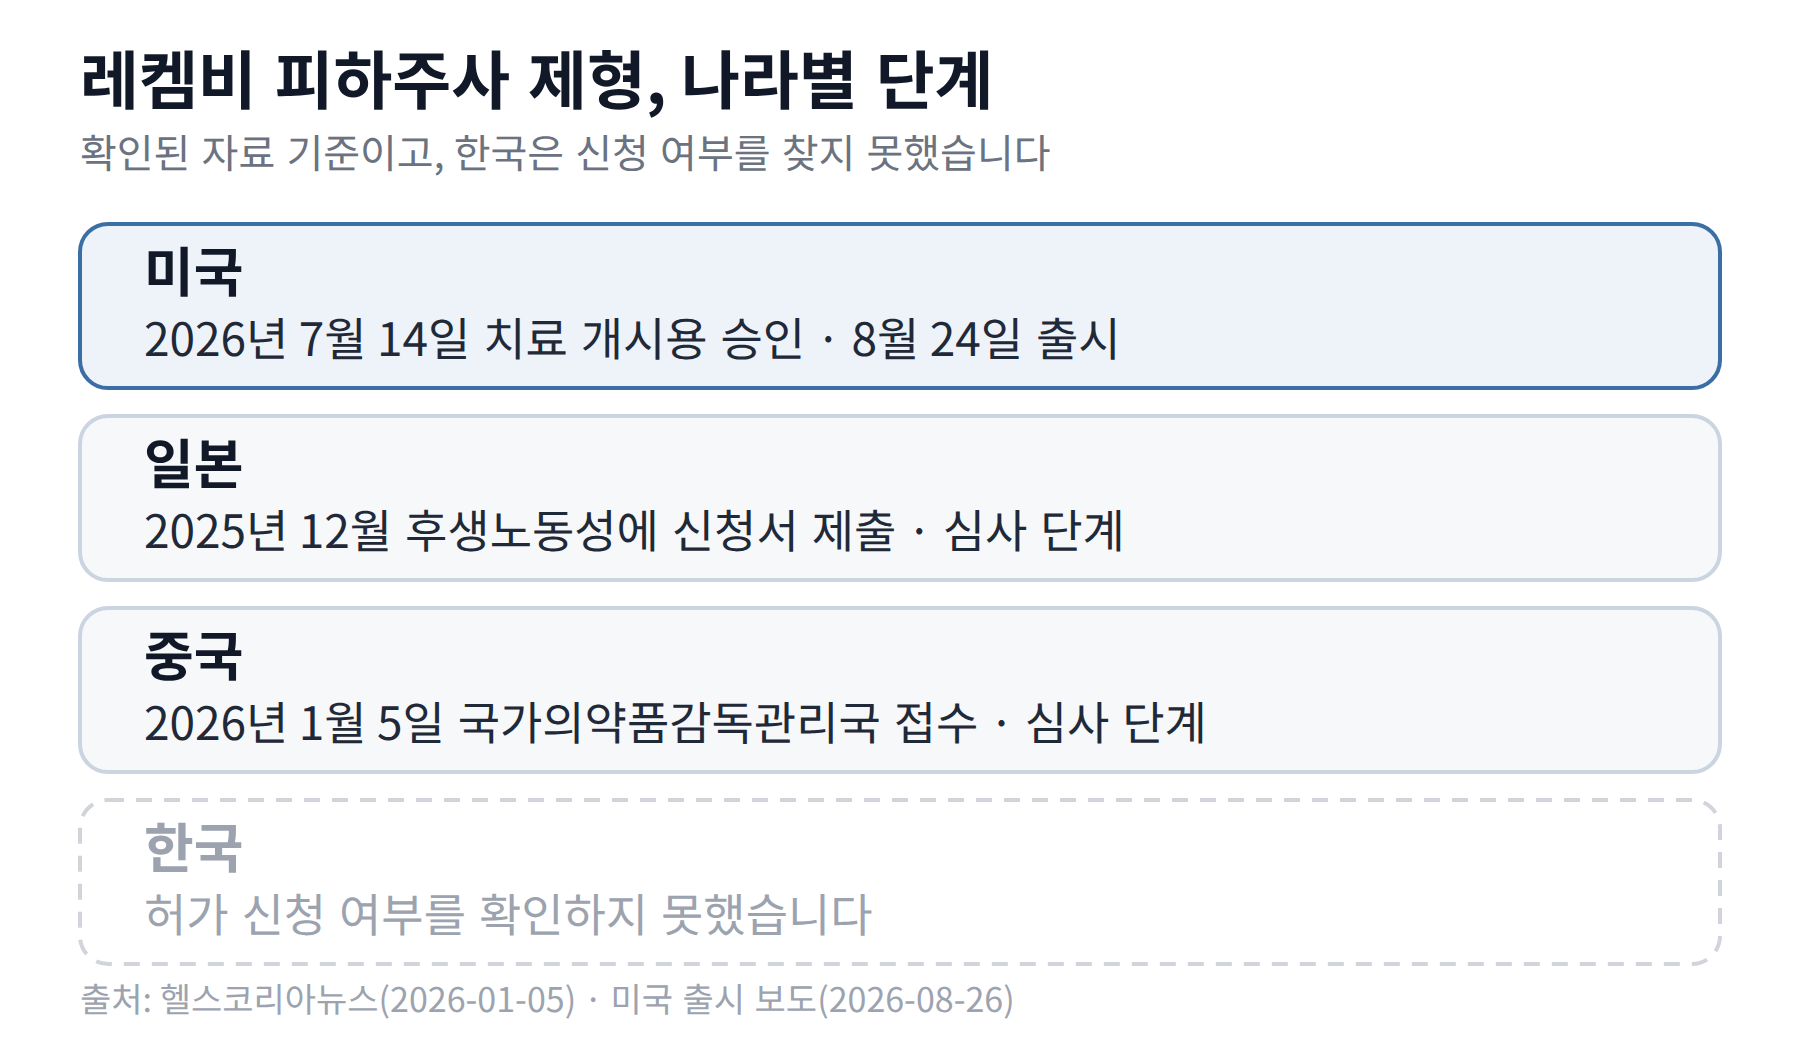
    중국 국가의약품감독관리국은 2026년 1월 5일 신청서를 접수했습니다.
    에자이는 2025년 12월 일본 후생노동성에 신청서를 제출했습니다.
    한국은 이 목록에 없습니다.
    신청이 없다는 뜻이 아니라 확인하지 못했다는 뜻입니다.

    국내 도입 시점을 밝힌 회사나 당국의 발표도 확인하지 못했습니다.
    기사에 있는 것은 조만간 도입될 것이라는 전망뿐입니다.
    근거로 든 것은 Clarity AD 연장연구가 한국에서도 실시됐다는 사실입니다.
    국내 허가 신청이나 심사 단계를 알려 주는 자료는 아닙니다.

    지금 국내 환자가 선택할 수 있는 것은 정맥주사 한 종류입니다.
    제형이 국내에서 바뀌려면 식약처 허가라는 절차가 먼저 있습니다.

    레켐비 피하주사 제형이 미국은 승인과 출시 완료, 일본과 중국은 심사 단계, 한국은 신청 여부 미확인으로 표시된 나라별 단계 카드
    미국·일본·중국은 확인된 단계이고, 한국 칸만 점선으로 뒀습니다.

    👉 헬스코리아뉴스 — 중국·일본의 피하주사 심사 현황

    👉 같은 방식으로 허가 단계를 갈라 본 비만 치료제 3상 정리

    이 뒤에 확인할 것

    • 식약처 의약품안전나라 — 피하주사 제형의 허가 신청·심사 공개 여부
    • 일본 후생노동성 심사 결과 — 2025년 12월 제출분
    • 중국 국가의약품감독관리국 심사 결과 — 2026년 1월 5일 접수분
    • 약제급여평가위원회 상정 여부 — 지금은 비급여입니다
    • 이 글의 숫자는 2026년 8월 28일까지 공개된 자료 기준입니다

    자주 묻는 질문

    Q. 국내에서 레켐비를 피하주사로 맞을 수 있나요?

    아닙니다. 식약처가 허가한 레켐비 제형은 정맥주사이고, 피하주사 제형은 국내 허가 목록에 없습니다.

    Q. 집에서 15초 만에 스스로 주사한다는 것은 무슨 뜻인가요?

    미국 FDA가 승인한 범위입니다. 250mg 자동주사기 두 개로 주 1회 500mg을 투여하고, 국내 허가사항에는 들어 있지 않습니다.

    Q. 악화 27% 지연은 치매가 27% 좋아진다는 뜻인가요?

    아닙니다. 정맥 투여로 진행한 Clarity AD 본시험에서 18개월 시점 임상치매평가척도 점수가 1.21로 위약군 1.66보다 낮았다는 결과입니다.

    미국 FDA가 7월 14일 승인한 것은 치료 개시용 주 1회 피하주사이고, 미국 출시는 8월 24일이었습니다.
    국내에서 허가된 제형은 2주에 한 번 맞는 정맥주사 하나이고, 급여도 아직 적용되지 않습니다.
    피하주사 제형의 국내 허가 신청 여부는 확인하지 못했습니다.
    기사에서 본 승인이 어느 나라, 어느 제형의 이야기인지부터 확인해 보시겠어요?
    이 글은 특정 의약품의 사용을 권하지 않으며, 치료 결정은 의료진과 상의하시기 바랍니다.

    #알츠하이머치료제 #레켐비 #레카네맙 #피하주사 #식약처허가 #FDA승인 #치매신약 #비급여

  • 비만 치료제 보팡글루타이드 3상, -18.54%는 중국 48mg군 결과

    비만 치료제 보팡글루타이드 3상, -18.54%는 중국 48mg군 결과

    비만 치료제 보팡글루타이드 3상 시험계획이 8월 18일 식약처에 접수됐습니다.
    국내 임상은 2026년 12월 개시, 2029년 3월 종료가 예정돼 있습니다.
    기사 제목에 붙는 -18.54%는 중국에서 끝난 3상의 값입니다.
    어디까지 확인됐고 무엇이 남았는지 단계별로 갈라 정리했습니다.

    비만 치료제 보팡글루타이드 3상, 국내에서 확인된 것

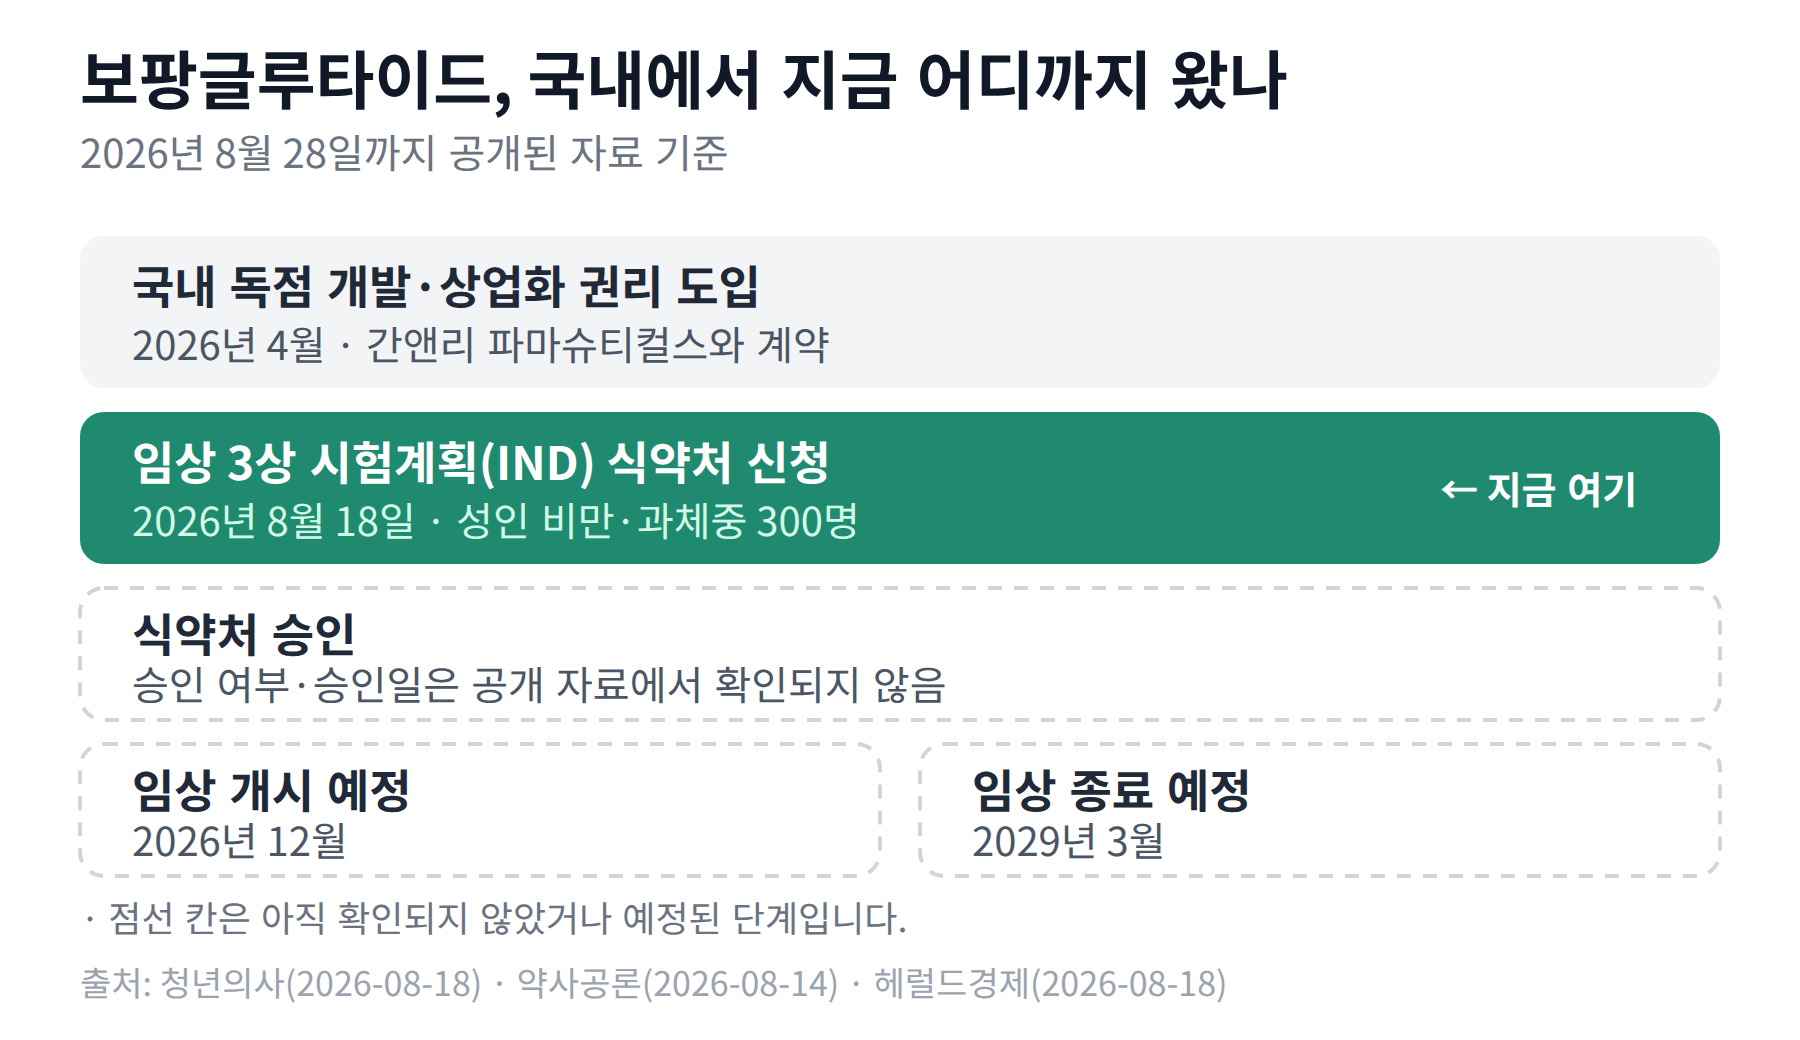
    JW중외제약은 2026년 8월 18일 임상 3상 시험계획을 신청했습니다.
    접수한 곳은 식품의약품안전처입니다.
    대상은 국내 성인 비만·과체중 환자 300명입니다.
    설계는 다기관·무작위배정·이중눈가림·위약대조 평행설계입니다.

    1차 평가변수는 두 가지입니다.
    하나는 투여 52주 시점의 기저치 대비 체중 변화율입니다.
    나머지는 체중이 5% 이상 감소한 시험대상자 비율입니다.
    임상 개시는 2026년 12월이고, 종료 예정은 2029년 3월입니다.
    그 기간에 위약군 대비 우월성과 안전성을 확인합니다.

    국내에서 지금까지 끝난 규제 절차는 8월 18일 시험계획 신청 하나입니다.
    식약처의 승인 여부는 공개 자료에서 확인되지 않았습니다.
    한국인 환자에게 투여된 기록도 아직 없습니다.
    국내 독점 개발·상업화 권리는 2026년 4월 JW중외제약이 도입했습니다.
    넘긴 곳은 중국 간앤리 파마슈티컬스입니다.

    국내 권리 도입 2026년 4월, 간앤리 파마슈티컬스에서 도입
    국내 3상 시험계획 2026년 8월 18일 식약처 신청
    식약처 승인 공개 자료에서 확인되지 않음
    국내 임상 기간 2026년 12월 개시 ~ 2029년 3월 종료 예정
    국내 품목허가 신청 전 단계 · 허가받은 의약품 아님
    권리 도입 2026년 4월, 3상 시험계획 신청 2026년 8월 18일, 승인 여부 미확인, 임상 개시 2026년 12월, 종료 2029년 3월로 이어지는 국내 단계 흐름도
    색이 채워진 칸이 확인된 단계이고, 점선 칸은 아직 확인되지 않았거나 예정된 단계입니다.

    👉 약사공론 — 국내 3상 설계와 1차 평가변수

    -18.54%가 나온 중국 GRADUAL-1 3상 설계와 결과

    -18.54%는 중국에서 끝난 3상 GRADUAL-1의 48mg군 값입니다.
    이 시험은 중국 성인 과체중·비만 환자 640명을 대상으로 했습니다.
    참여자를 24mg군과 48mg군, 위약군 세 갈래로 무작위배정했습니다.
    투여는 2주에 한 번씩 52주 동안 이어졌습니다.
    참여자의 기저 평균 체중은 93.71kg이었습니다.
    평균 BMI는 33.28kg/m²였습니다.

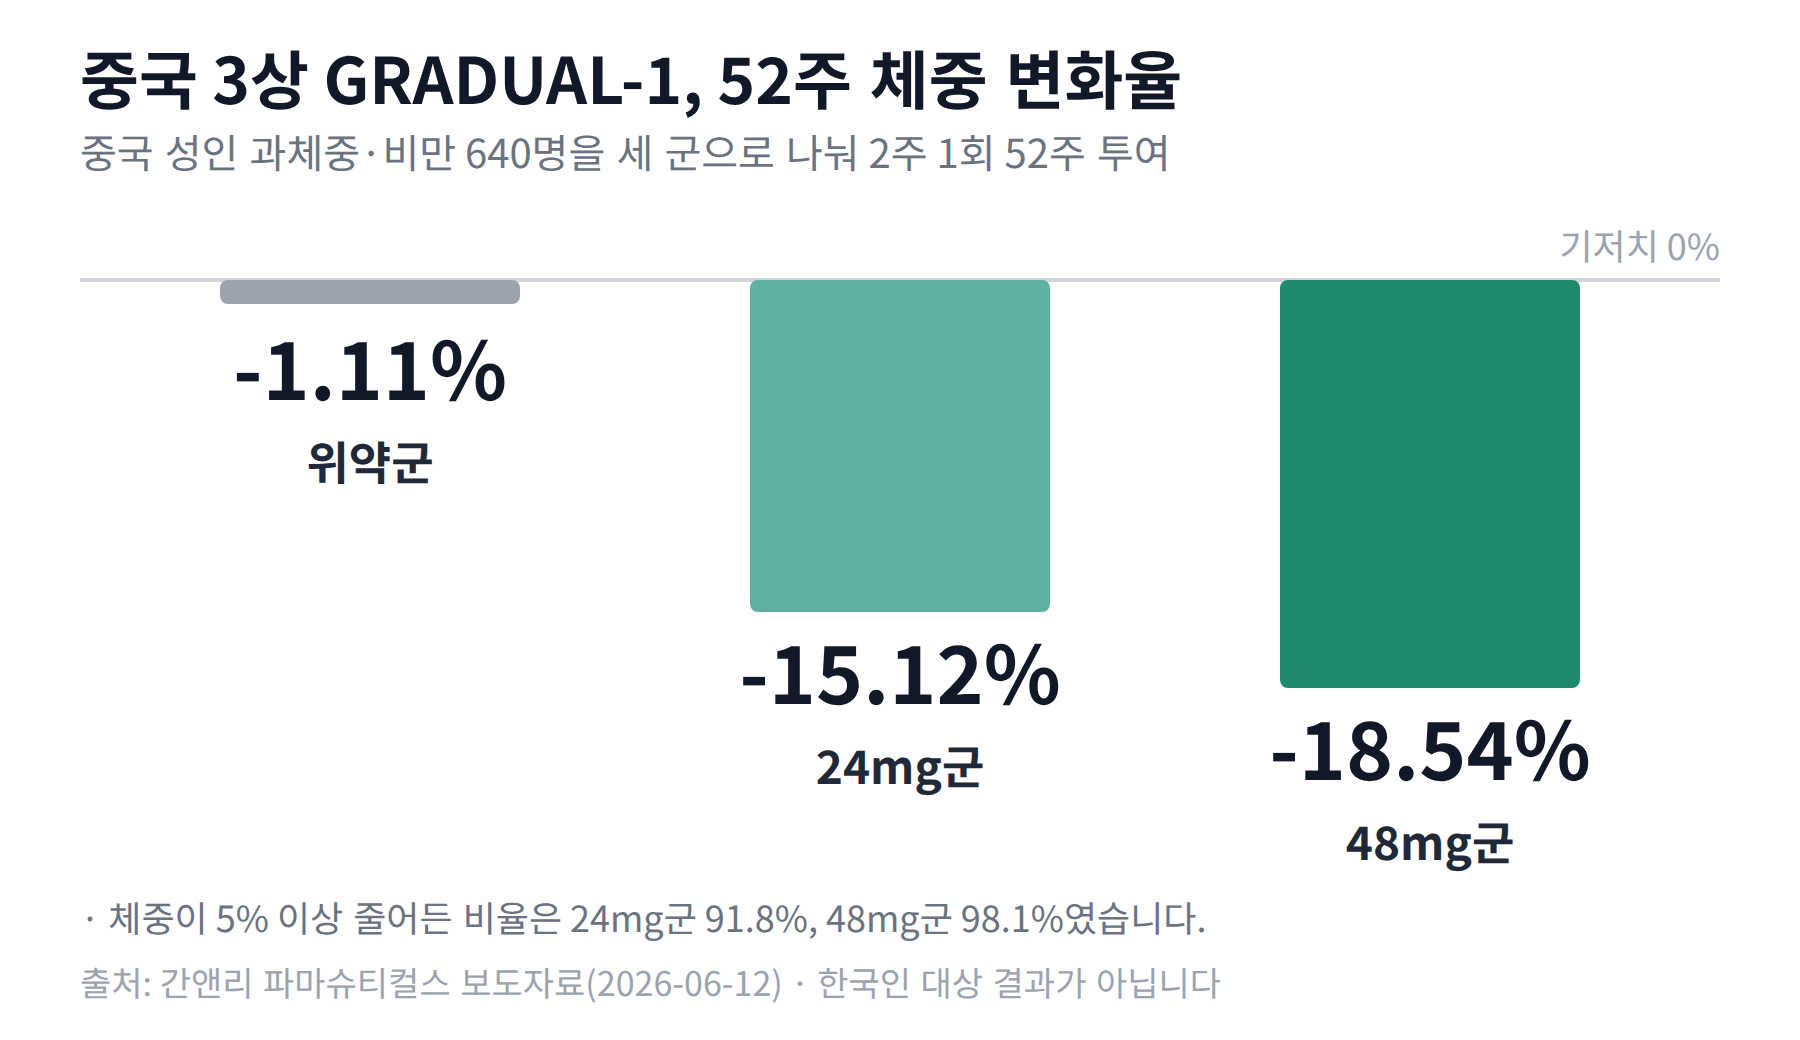
    52주 시점 체중 변화율은 24mg군이 -15.12%였습니다.
    48mg군은 -18.54%로 감소 폭이 더 컸습니다.
    같은 기간 위약군은 -1.11%에 그쳤습니다.
    체중이 5% 이상 줄어든 비율은 24mg군 91.8%였습니다.
    48mg군에서는 98.1%였습니다.
    이상반응은 오심·구토·설사 같은 위장관계 반응이 가장 흔했습니다.
    대부분 경증에서 중등증이었고, 새로운 안전성 신호는 확인되지 않았습니다.

    이 수치를 낸 곳은 개발사인 간앤리 파마슈티컬스입니다.
    형식은 2026년 6월 12일 보도자료입니다.
    앞의 이상반응 서술도 같은 보도자료 기준입니다.
    학술대회 발표나 논문 게재는 확인되지 않았습니다.
    같은 물질이라도 대상 집단이 다르면 결과는 달라질 수 있습니다.
    국내 3상은 한국인 대상 결과를 따로 확인하는 시험입니다.

    중국 GRADUAL-1 3상의 52주 체중 변화율을 위약군 -1.11%, 24mg군 -15.12%, 48mg군 -18.54%로 비교한 막대 그래프
    세 막대는 중국 성인 640명을 세 군으로 나눠 52주 관찰한 값이고, 한국인 대상 결과가 아닙니다.

    👉 간앤리 파마슈티컬스 보도자료 — GRADUAL-1 52주 결과

    2주 1회 제형이 주 1회 제제와 갈리는 지점

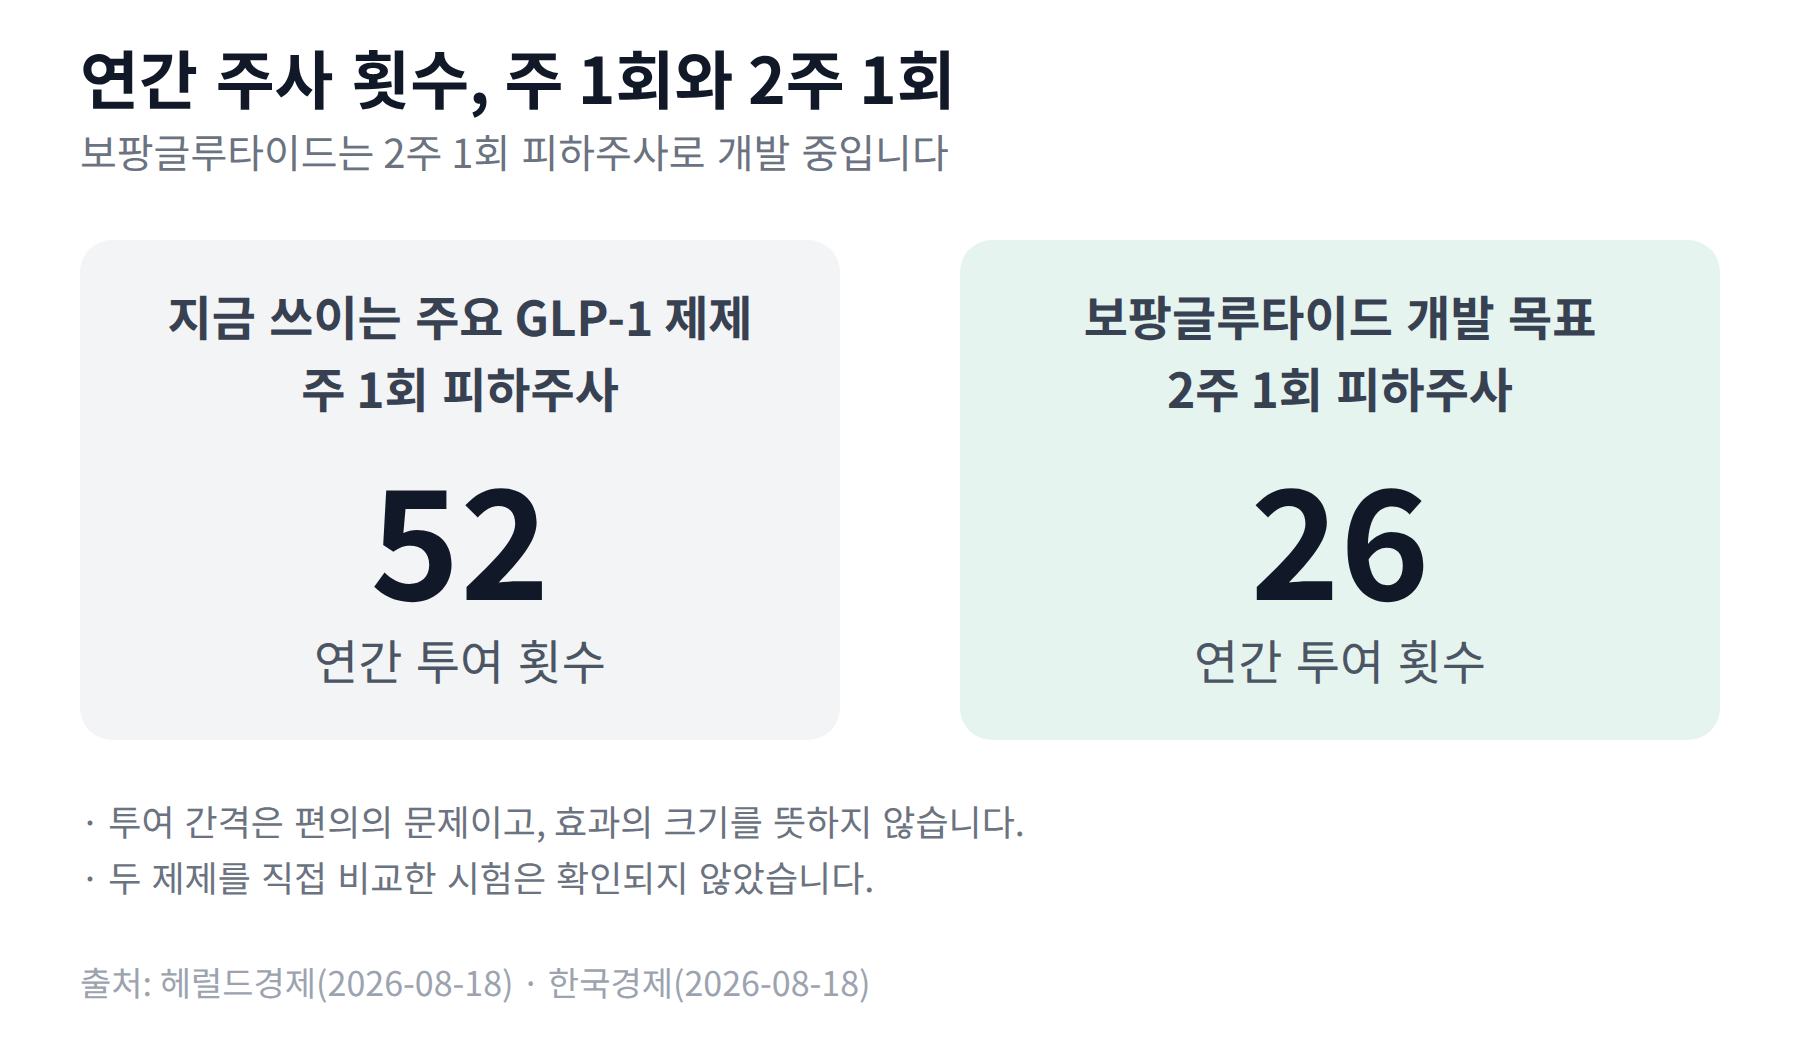
    보팡글루타이드는 2주에 한 번 맞는 피하주사로 개발되고 있습니다.
    연간 투여 횟수를 52회에서 26회로 줄이는 것이 개발 목표입니다.
    지금 비만 치료제로 쓰이는 주요 GLP-1 제제는 주 1회 피하주사입니다.
    두 제형 모두 GLP-1 수용체에 작용하는 방식은 같습니다.
    인슐린 분비를 촉진하고, 위 배출 속도를 늦춰 포만감을 높입니다.

    투여 간격은 편의의 문제이지 효과의 크기가 아닙니다.
    두 제제를 직접 비교한 시험은 확인되지 않았습니다.
    서로 다른 시험이라 대상자와 기간, 평가 방식이 각각 다릅니다.
    확인된 것은 중국 3상 GRADUAL-1의 결과까지입니다.
    2주 1회 설계로 1차 평가변수를 충족했다는 사실입니다.

    주 1회 제제의 연간 투여 52회와 2주 1회 제형의 연간 투여 26회를 나란히 놓은 비교 카드
    연간 주사 횟수는 절반이 되지만, 효과의 크기를 견주는 숫자는 아닙니다.

    👉 헤럴드경제 — 연간 투여 52회에서 26회로

    3상 신청과 품목허가는 무엇이 다른가

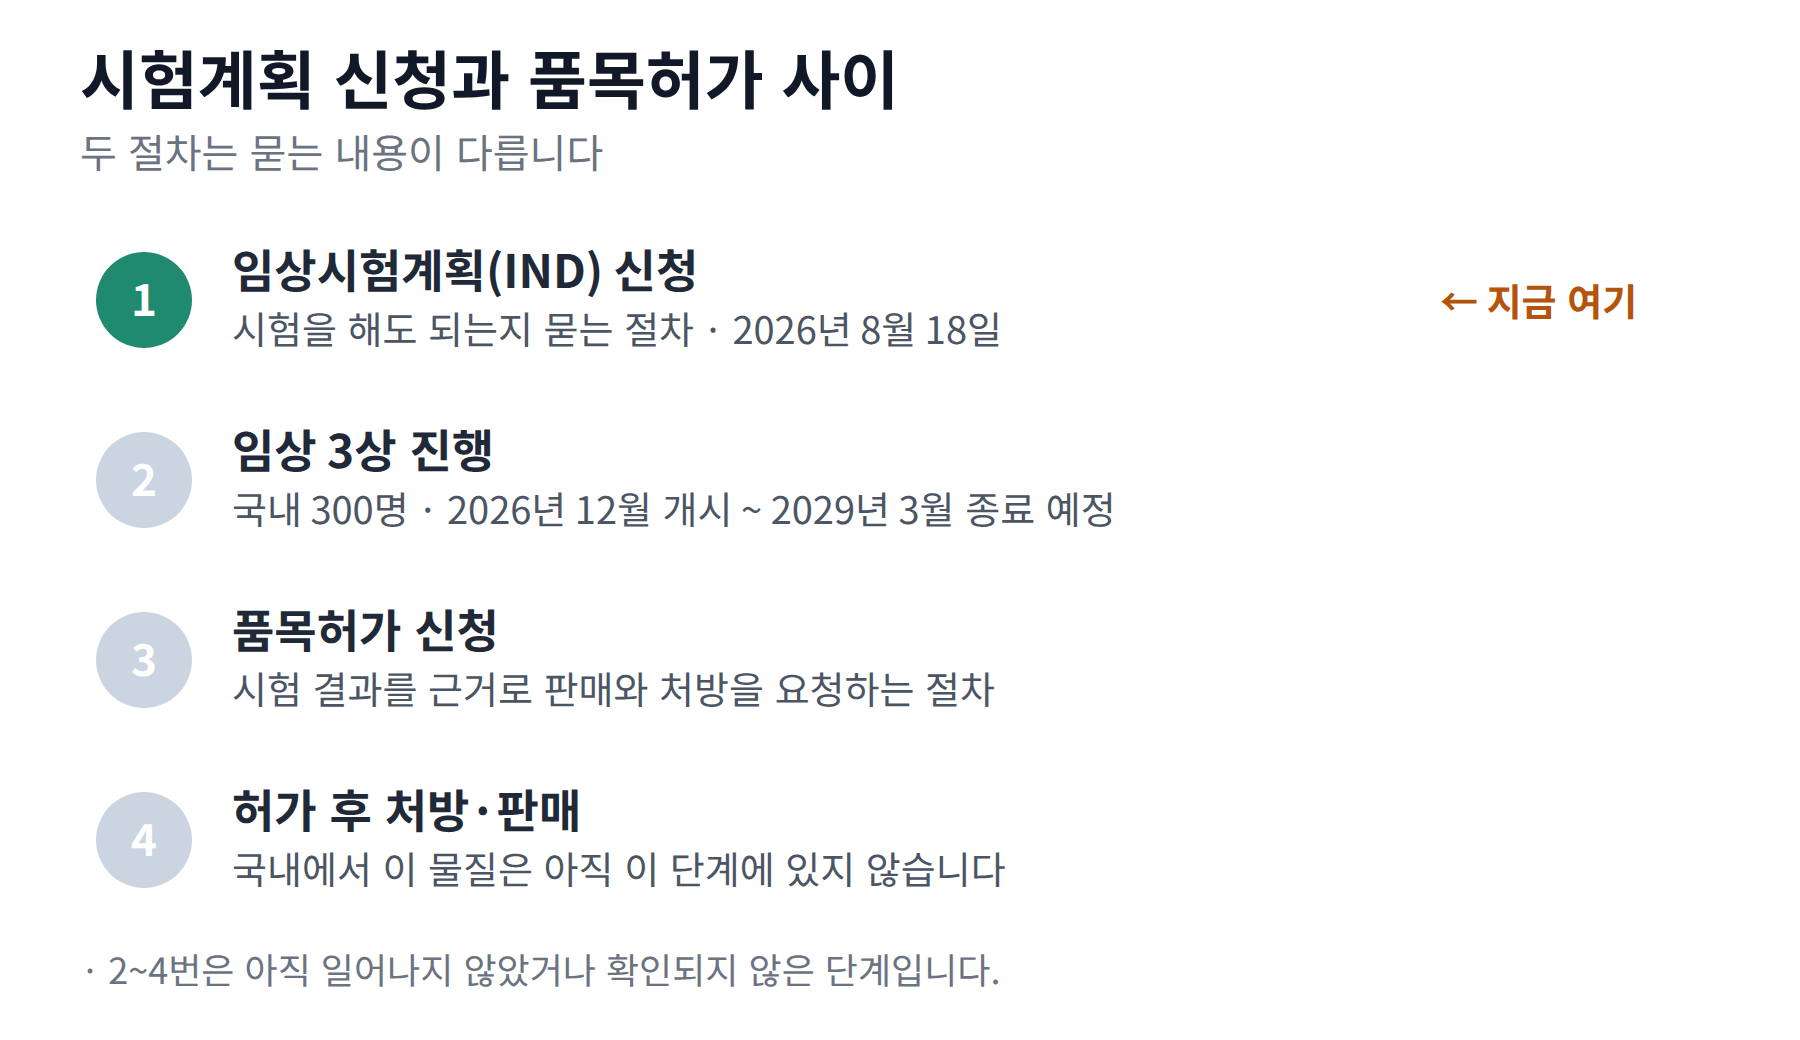
    임상시험계획 신청은 시험을 해도 되는지 묻는 절차입니다.
    품목허가는 시험 결과를 근거로 판매와 처방을 요청하는 절차입니다.
    두 절차 사이에는 임상 진행과 결과 정리라는 긴 구간이 있습니다.
    비만 치료제 보팡글루타이드 3상은 그 구간의 첫 단계에 해당합니다.

    품목허가 신청은 국내 3상이 끝나고 결과가 정리된 뒤의 절차입니다.
    그 3상의 종료 예정 시점은 2029년 3월입니다.
    JW중외제약은 추가 적응증 3상도 순차적으로 추진한다고 밝혔습니다.
    다만 어떤 적응증을 언제 신청하는지는 공개 자료에서 확인되지 않았습니다.

    임상시험계획 신청, 임상 3상 진행, 품목허가 신청, 허가 후 처방·판매로 이어지는 네 단계와 현재 위치 표시
    네 칸 가운데 끝난 것은 첫 칸이고, 나머지 세 칸은 아직 남아 있습니다.

    👉 청년의사 — 국내 미허가 신약후보물질과 3상 신청

    이 뒤에 확인할 것

    • 2026년 12월 — 국내 3상 첫 투여가 시작될 예정입니다
    • 2029년 3월 — 국내 3상 종료 예정 시점이고, 결과는 그 뒤에 공개됩니다
    • 식약처 임상시험 승인 공고 — 8월 18일 신청분의 승인 여부가 여기서 확인됩니다
    • GRADUAL-1 상세 결과의 학술대회 발표 — 개발사가 발표 예정이라고만 밝혔습니다
    • 이 글의 숫자는 2026년 8월 28일까지 공개된 자료 기준입니다

    자주 묻는 질문

    Q. 국내에서 지금 처방받을 수 있나요?

    아닙니다. 국내 3상이 2029년 3월 종료 예정이고, 품목허가 신청은 그 뒤의 절차입니다. 처방과 판매는 허가를 받은 다음에 가능합니다.

    Q. -18.54%는 한국인에게도 같은 결과인가요?

    중국 성인 640명 중 48mg군의 값입니다. 국내 3상은 2026년 12월 개시 예정이라 한국인 대상 결과는 아직 없습니다.

    Q. 비만 말고 다른 적응증 3상도 신청됐나요?

    회사가 밝힌 것은 추가 적응증 3상을 순차적으로 추진한다는 계획까지입니다. 제2형 당뇨를 포함해 어떤 적응증인지는 확인하지 못했습니다.

    국내에서 끝난 규제 절차는 8월 18일 3상 시험계획 신청 하나입니다.
    -18.54%는 중국 640명을 세 군으로 나눠 52주 관찰한 3상에서 48mg군이 낸 값입니다.
    한국인 대상 결과가 나오는 시점은 2029년 3월 이후입니다.
    기사에 붙은 숫자가 어느 나라, 어느 단계, 어느 군의 값인지부터 확인해 보시겠어요?
    이 글은 특정 의약품의 사용이나 구매를 권하지 않습니다.

    #비만치료제 #보팡글루타이드 #GLP-1 #임상3상 #JW중외제약 #식약처임상승인 #신약후보물질 #체중감량임상